
原发性开角型青光眼中小梁网纤维化的病理生理与分子机制

关键词
摘要
原发性开角型青光眼(primary open-angle glaucoma, POAG)是目前全球不可逆失明的主要原因,眼内压(intraocular pressure, IOP)的异常升高是其最重要的危险因素。位于前房角的小梁网途径是房水外流的主要通路,其结构完整与功能正常至关重要。在POAG的进展中,小梁网的进行性纤维化被认为是导致房水流出阻力增加、继而引发IOP持续性异常升高的关键病理环节。在青光眼病理状态下,小梁网组织的衰老、氧化应激、自噬功能失调等导致小梁网细胞功能障碍和数量减少,引发小梁网细胞外基质(extracellular matrix, ECM)的持续性病理性重塑,继而引起房水阻滞并最终导致IOP持续异常升高。在此过程中,转化生长因子β2(transforming growth factor beta-2, TGF-β2)通路、Rho家族三磷酸腺苷酶(Rho GTPases, Rho GTP)通路和经典Wnt信号通路等促纤维化信号途径被异常激活,构成了一个相互串联、自我放大的促纤维化信号通路网络,进一步促进ECM蛋白的异常沉积和小梁细胞的内皮-间充质转化(endothelial-to-mesenchymal transition, EndoMT),最终形成小梁网纤维化发生发展的正反馈环路。本综述系统地概括了目前对青光眼中小梁网纤维化过程的病理生理学的理解,以及其中涉及的关键信号通路和新兴分子,为小梁网纤维化的青光眼精准治疗提供参考。
全文
文章亮点
1. 关键发现
• 本综述系统梳理了原发性开角型青光眼中小梁网纤维化的病理生理过程及分子调控网络。氧化应激被认为是纤维化启动的关键因素,可通过诱导脱氧核糖核酸(deoxyribonucleic acid, DNA)、蛋白质和脂质损伤,并与线粒体功能障碍、内质网应激相互放大,推动小梁网细胞功能衰退与凋亡。在分子机制上,转化生长因子β2(transforming growth factor beta-2, TGF-β2)信号通路是驱动小梁网纤维化的核心枢纽,并与经典Wnt信号通路、Rho家族三磷酸腺苷酶(Rho GTPases, Rho GTP)通路等交叉作用,共同促进细胞外基质(extracellular matrix, ECM)异常沉积和纤维化进展。
2. 已知与发现
• 既往研究已证实,小梁网纤维化是房水外流受阻及眼压升高的关键环节,但相关病理因素之间的系统联系仍不充分。本文在现有证据基础上,进一步整合了氧化应激、内质网应激、慢性炎症和自噬失调之间的相互作用,并强调其相互促进,形成恶性循环的机制。针对自噬,本文归纳其在疾病不同阶段可能具有双向调节作用,提示其生物学效应具有情境依赖性。
3. 意义与改变
• 本文从网络化视角整合了小梁网纤维化相关的关键病理生理事件与信号通路,为后续机制研究提供了更清晰的理论框架。临床转化方面,本文提出以延缓小梁网纤维化为靶点的干预思路,并梳理了σ1受体(sigma-1 receptor, S1R)、检查点激酶1(checkpoint kinase 1, CHK1)等新兴分子靶点。上述总结有助于推动抗纤维化精准治疗策略的探索,为青光眼诊疗提供新的研究方向。
原发性开角型青光眼(primary open-angle glaucoma, POAG)是最常见的青光眼类型,其主要且唯一可以改变的危险因素是眼内压(intraocular pressure, IOP)的异常升高。位于眼前段的小梁网是调节房水流出的主要组织,其进行性纤维化导致房水流出阻力增加是POAG发病机制的关键因素。小梁网纤维化是一系列复杂的高度动态的病理生理过程,小梁网细胞的氧化应激失调、慢性炎症反应以及细胞自噬功能改变等病理环节彼此相互作用,促进小梁网细胞的内皮-间充质转化(endothelial-to-mesenchymal transition, EndoMT)、交联肌动蛋白网络(cross-linked actin network, CLAN)的形成、纤连蛋白(fibronectin, FN)纤维的生成和细胞外基质(extracellular matrix, ECM)蛋白的异常积累等,最终推动小梁网纤维化发展[1]。在分子水平上,一些与纤维化相关的关键信号通路,如转化生长因子β(transforming growth factor beta, TGF-β)通路和Rho家族三磷酸腺苷酶(Rho GTPases, Rho GTP)通路的激活广泛参与调节了小梁网纤维化的各病理生理环节。研究小梁网纤维化相关的病理生理过程及分子调控机制对于深入理解POAG发病机制有重要意义。目前针对POAG的药物干预措施主要聚焦于减少房水生成和增加葡萄膜巩膜流出途径的房水流出,而针对房水引流的关键部位即小梁网的治疗策略虽然取得部分进展,如局部Rho激酶(Rho-associated kinase, ROCK)抑制剂可以通过调节小梁网细胞骨架的重组,减少小梁网ECM沉积等途径增加小梁网途径的房水外流,但通过这些通路和靶点,仍然不能逆转小梁网纤维化以增强小梁网功能,能否开发选择性更高且局部不良反应更小的抗小梁网纤维化药物,这些治疗策略的空白尚待未来对小梁网纤维化的病理生理过程和关键的信号通路进行深入的研究[2]。
1. POAG的小梁网纤维化的基本病理变化
小梁网ECM是由结构蛋白和非结构蛋白组成的动态网络,其为组织提供结构支持,并影响小梁网细胞的运动、增殖和死亡。生理条件下,小梁网细胞分泌一定数量的ECM蛋白和ECM蛋白降解酶,主要是基质金属蛋白酶(matrix metalloproteinase, MMP),以支持ECM的持续重塑。而在POAG病理情况下,小梁网细胞的功能受损和数量减少影响了ECM的慢性重塑过程,导致其分子组成的改变和蛋白异常沉积,例如胶原蛋白Ⅳ(collagen-Ⅳ, COL-Ⅳ)和COL-Ⅵ、血小板反应蛋白(thrombospondin, TSP)和纤维肌动蛋白(filamentous actin, F-actin)的表达上调,这些基因和蛋白表达的改变广泛地参与小梁网纤维化过程[3]。
在小梁网ECM的病理重塑过程中,FN原纤维的形成构成后续基质沉积的支架,在ECM蛋白沉积的过程中参与塑造和维持ECM的结构,抑制FN原纤维的形成也会抑制COL-Ⅳ和LN等其他基质蛋白在ECM中的沉积,由此FN在青光眼小梁网纤维化的发生发展中起到重要作用[3]。FN包括两个选择性剪切重复序列,EIIIA结构域(extra domain A, EDA)和EIIIB结构域(extra domain B, EDB),近期研究提出,POAG病理条件下的小梁网中FN的EDB亚型表达水平显著降低,可能导致小梁网细胞吞噬能力受损以及小梁网ECM异常沉积;而EDA亚型表达水平则显著增加,被认为可有效促进小梁网细胞的EndoMT[4]。在EndoMT过程中,小梁网细胞内皮标志物表达下调,间充质标志物包括α-平滑肌肌动蛋白(alpha-smooth muscle actin, α-SMA)、SMAD3蛋白(SMAD family member 3, SMAD3)等表达增加,最终转分化为具有肌成纤维细胞样特性的细胞,此类细胞代谢活跃,具备更强的收缩特性和基质蛋白分泌能力,从而进一步加剧了ECM蛋白的积累[4]。小梁网细胞和基质的持续性改变导致房水聚积,进而导致IOP异常升高,其所引发的机械应力的增加可进一步激活TGF-β、Rho GTP酶、经典Wnt信号通路等信号通路,进而加剧小梁网纤维化过程,形成推动青光眼小梁网纤维化发生、发展的正反馈环路。
2. 小梁网纤维化发生发展的关键病理生理因素
2.1 氧化应激是小梁网纤维化的关键起始因素
日益增多的研究认为,各种外源性和内源性因素,例如紫外线辐射暴露、血流灌注障碍和缺氧导致的小梁网组织中的活性氧(reactive oxygen species, ROS)水平显著增加是小梁网纤维化的关键因素[5]。氧化应激促进小梁网细胞中不规则肌动蛋白纤维的组装,形成更密更厚的肌动蛋白纤维结构,进而增强小梁网细胞的收缩并增加小梁网结构的刚性。同时氧化应激还增强了小梁网细胞和ECM中FN的黏附作用,这种异常的黏附作用阻碍了细胞间空间的异常扩增,导致房水流出阻力增加[5]。另外,过去众多体外研究表明,氧化应激可下调小梁网中MMP2的表达,减少ECM蛋白的降解,导致ECM的病理性积累,最终加速小梁网纤维化的进程[6]。
除此之外,氧化应激还通过多重分子机制驱动小梁网细胞损伤,从而推动小梁网纤维化进程。ROS产生过多导致的氧化应激直接引起脱氧核糖核酸(deoxyribonucleic acid, DNA)、蛋白质和脂质的氧化损伤,导致小梁网细胞功能障碍和活力受损。青光眼患者血清、房水和小梁网样本中的8-羟基脱氧鸟苷(8-oxo-7, 8-dihydro-2'-deoxyguanosine, 8-OH-dG)增加(DNA氧化损伤的标志物),提示氧化应激导致小梁网细胞DNA氧化损伤[7]。ROS氧化小梁网细胞中的内源性一氧化氮受体,导致小梁网细胞调节功能障碍[7]。除此之外,ROS的存在还会继发性地触发进行性加重的线粒体功能障碍、内质网应激及细胞早衰,这些病理变化共同导致小梁网细胞数量减少,以及ECM结构和分子组成的纤维化性重构。
2.2 线粒体功能障碍会加重氧化应激和诱导小梁网细胞凋亡
青光眼患者的小梁网细胞中,可观察到线粒体数量减少、线粒体基因组(mitochondrial DNA, mtDNA)序列改变和缺失显著增加、线粒体呼吸链复合体Ⅰ功能异常以及腺苷三磷酸(adenosine triphosphate, ATP)生成减少。抗氧化功能缺陷的小梁网细胞表现出更明显的线粒体数量减少和mtDNA 缺失,提示小梁网组织的氧化应激在加重小梁网细胞线粒体功能障碍和mtDNA损伤中的关键作用[8]。而由ROS引发的mtDNA初始损伤随年龄增长而积累,致使线粒体处理ROS的能力下降而加重氧化应激,形成氧化应激与线粒体功能障碍相互加剧的恶性循环。除此之外,在严重的氧化应激条件下,小梁网细胞线粒体膜上的线粒体膜通透性转换孔(mitochondrial permeability transition pore, MPTP)开放,导致线粒体膜通透性增加、细胞质流入和线粒体膜持续去极化,进而引起细胞色素c从线粒体释放至细胞质,并依次激活线粒体基质半胱天冬酶(caspase-2和-9)等凋亡相关蛋白酶,最终导致小梁网细胞的线粒体依赖性细胞凋亡[8]。
此外,越来越多的研究揭示了线粒体形态和功能障碍与各类组织的ECM稳态失衡之间存在的密切关联,正常的线粒体呼吸链功能是保障ECM完整性的关键,其功能障碍则从多个层面促进组织纤维化进程,包括增加组织对促纤维化反应的易感性、诱导炎症发展和通过调节MMPs以及MMP组织抑制剂的表达促进ECM的病理性积累。研究证实小梁网细胞线粒体裂变、线粒体膜电位降低、ATP产生障碍和ROS过度生成导致小梁网ECM相关蛋白的异常高表达和沉积[9]。而阻断细胞周期蛋白依赖性激酶1(cyclin-dependent kinase 1, CDK1)驱动的线粒体裂变过程则有效减少小梁网细胞线粒体损伤,恢复其功能并减少ECM沉积,提示小梁网线粒体功能障碍对ECM蛋白沉积和小梁网纤维化的潜在促进作用[10]。
2.3 内质网应激会诱发小梁网细胞功能障碍和细胞凋亡
内质网参与真核细胞中蛋白质的合成、折叠和运输,包括氧化应激在内的各种病理生理紊乱破坏了蛋白质正常折叠机制,导致错误折叠和未折叠的蛋白质在内质网中积累,扰乱内质网中蛋白质稳态并导致内质网应激。在POAG的小梁网中,氧化应激水平提高显著上调内质网应激标志物的表达,包括C/EBP同源蛋白(C/EBP homologous protein, CHOP)、剪接型X盒结合蛋白1(spliced X-box binding protein 1, sXBP1)和葡萄糖调节蛋白78(glucose-regulated protein 78, GRP78),提示氧化应激诱导小梁网细胞内质网应激的发生[6]。内质网应激状态下,内质网储存钙释放并在线粒体基质中积累,促进线粒体膜上MPTP开放,引起线粒体基质肿胀和线粒体功能损伤。该过程进一步加剧ROS积累,加重氧化应激,从而形成氧化应激、内质网应激和线粒体功能障碍彼此促进的恶性循环,最终导致小梁网细胞凋亡[11]。最近有研究显示,小梁网中的慢性内质网应激可激活转录因子4(activating transcription factor 4, ATF4),显著增加小梁网细胞ROS水平,而抑制ATF4表达则降低细胞内ROS水平并减轻氧化应激诱导的小梁网细胞凋亡,提示ATF4可能是小梁网细胞中连接内质网功能障碍和氧化应激的关键分子[12]。进一步体外研究显示,抑制ATF4-CHOP通路能够有效降低高眼压小鼠的眼内压,其机制可能与缓解内质网应激、恢复ECM蛋白的正常合成和分泌,进而减轻ECM异常沉积有关[13]。ATF4在该过程中的确切作用和分子机制值得未来进一步研究。
已有研究聚焦于调控小梁网细胞内质网应激在抑制小梁网纤维化中的作用。激动E-前列腺素受体亚型2(prostaglandin E receptor 2, EP2)一方面通过环腺苷酸(cyclic adenosine monophosphate, cAMP)依赖性途径下调p53蛋白(cellular tumor antigen p53, p53),从而拮抗内质网应激介导的小梁网细胞凋亡,另一方面抑制了TGF-β2信号介导的COL-Ⅵ、FN和α-SMA的上调和ECM过度沉积,其潜在的抗纤维化效应和具体的分子机制尚待进一步研究[14]。儿茶素没食子酸酯(epigallocatechin gallate, EGCG)显著降低小梁网细胞内质网应激标志物ATF4、热休克70 kDa蛋白(heat shock protein family A member 5, HSPA5)和DNA损伤诱导转录因子3(DNA-damage-inducible transcript 3, DDIT3)的表达并促进小梁网细胞存活,提示其具有缓解小梁网细胞内质网应激的保护作用[15]。黄芪甲苷处理下调了小梁网细胞内质网滞留信号肽、ATF4和CHOP等内质网相关蛋白的表达,抑制了TGF-β2诱导的ECM沉积和α-SMA表达升高,证明其潜在的抗小梁网纤维化作用[13]。
2.4 小梁网细胞慢性炎症加重氧化应激并放大TGF-β信号
生理条件下,小梁网基础性表达的白细胞介素-1(interleukin-1, IL-1)、IL-6、IL-8和肿瘤坏死因子α(tumor necrosis factor-α, TNF-α)等炎症因子,它们参与维持ECM稳态和调节房水流出。而在青光眼病理条件下,小梁网炎症因子平衡被破坏,多种炎症介质如血管内皮生长因子(vascular endothelial growth factor, VEGF)、IL-1β、IL-2、IL-3、内皮白细胞黏附分子-1(endothelial leukocyte adhesion molecule-1, ELAM-1)表达显著上调,提示炎症反应参与青光眼小梁网损伤的发病过程[16]。小梁网中的慢性炎症反应被认为与青光眼中持续氧化应激密切相关,ROS水平升高可激活小梁网细胞中的核转录因子κB(nuclear factor kappa-light-chain-enhancer of activated B cells, NF-κB)途径,进而促进ELAM-1、IL-1α、IL-6和IL-8等炎症介质的表达,炎症介质表达增加和炎症细胞的持续浸润又进一步加剧氧化应激,促进小梁细胞凋亡,形成纤维化过程的恶性循环[16]。
免疫应答过程中,免疫炎症相关受体被激活后,可启动一系列炎症相关信号传导通路,其中丝裂原活化蛋白激酶(mitogen-activated protein kinase, MAPK)信号通路通过激活转录因子NF-κB,促进多种炎症介质的释放。研究发现,外源性IL-1刺激可显著增加正常小梁网细胞中MAPK的活性,而在青光眼来源的小梁网中,相同刺激下该激酶活性未见明显升高,提示青光眼病理条件下的小梁网细胞的MAPK信号通路在炎症应答中反应性降低。同时MAPK信号对TGF-β/SMAD信号传导的抑制作用也随之下降,增强的TGF-β的传导通过促进ECM蛋白积累,增加细胞肌动蛋白骨架的收缩等机制加速小梁网纤维化和青光眼进展[16]。除此之外,关于慢性炎症直接参与青光眼小梁网纤维化的研究仍十分有限。有研究表明,青光眼患者房水中存在IL-6诱导的VEGF表达水平升高,而VEGF的表达参与诱导成纤维细胞增殖,这一现象提示,慢性炎症还可能通过诱导小梁网细胞的EndoMT在小梁网组织重塑和纤维化中发挥作用[16]。
2.5 自噬失调对小梁网纤维化的争议性影响
自噬是细胞成分被溶酶体降解的分解代谢过程,自噬体吞噬包括内源性和外源性的长寿蛋白和受损细胞器以维持细胞稳态。青光眼病理条件下的小梁网细胞中,多种自噬-溶酶体通路关键蛋白,包括p62蛋白(sequestosome 1, p62)、单链组织蛋白酶B(cathepsin B, CTSB)、微管相关蛋白1A/1B轻链3B-Ⅱ型(microtubule-associated protein 1A/1B-light chain 3B-II, LC3B-Ⅱ)和β-半乳糖苷酶(senescence-associated β-galactosidase, SA-β-Gal)的表达水平下调,显示在青光眼发展过程中,小梁网细胞自噬通量减少和自噬清除途径失调。除此之外,青光眼患者小梁网细胞在慢性氧化应激环境下激活自噬的能力亦显著降低,细胞溶酶体区室中过度积累的氧化修饰蛋白质和脂质降解残基又进一步抑制自噬溶酶体活性,导致功能缺陷的细胞器,如损伤线粒体的异常累积,这进一步导致ROS产生增加,形成加速小梁网细胞衰老和功能障碍的恶性反馈环路[17]。
除此之外,小梁网细胞中自噬溶酶体的功能缺陷直接影响小梁网ECM重塑。研究表明,ECM蛋白的分解不仅依赖MMPs,部分降解的ECM成分还可通过细胞的吞噬摄取作用进入细胞内的溶酶体区室,在此被溶酶体组织蛋白酶完全降解。因此自噬溶酶体系统的功能障碍直接导致ECM蛋白的清除受阻和异常沉积,进而引起房水流出受阻,触发小梁网纤维化过程[18]。另外,最近的研究表明,自噬参与调控小梁网细胞的迁移和分化行为。使用自噬抑制剂3-甲基腺嘌呤阻断自噬体形成后,小梁网细胞中MMP2的表达增加,而利用雷帕霉素增强自噬则降低MMP9的表达,并抑制雷帕霉素机制靶标(mechanistic target of rapamycin, mTOR)信号转导途径的激活。mTOR信号通路的激活可促进MMPs和尿激酶型纤溶酶原激活物(urokinase-type plasminogen activator, uPA)的表达,从而增强小梁网细胞的迁移能力。迁移过程中的小梁网细胞发生表型转分化,并分泌大量促纤维化因子,推动小梁网结构病理性重塑过程。以上结果提示,在生理状态下,小梁网细胞自噬可能通过调节MMPs的表达发挥抗迁移作用;而在青光眼条件下,其功能缺陷则促进小梁网细胞的迁移与分化,最终加剧纤维化发展[19]。
此外,青光眼小梁网细胞的自噬功能受损影响FN和COL-1等促纤维化蛋白的降解,而在体内和体外模型中激活小梁网细胞自噬,可通过促进上述蛋白的降解,减轻促纤维化信号TGF-β2诱导的小梁网纤维化反应,表明增强细胞自噬在减轻小梁网纤维化及青光眼治疗中的潜在作用。例如近期研究发现二甲双胍以剂量依赖方式增强小梁网细胞的自噬溶酶体途径,并有效减轻TGF-β2信号诱导的小梁网纤维化,提示其抗小梁网纤维化的潜在保护作用[20]。
然而,尽管自噬通常被认为有益于维持小梁网细胞的活力与功能,但部分研究也报道了其在一定条件下可能产生的促纤维化效应。这种效应主要由TGF-β2/SMAD通路介导:抑制小梁网细胞自噬后,纤维化相关蛋白pSMAD3、α-SMA和FN的表达水平降低,该现象可被SMAD蛋白磷酸化抑制剂预处理所阻断[21]。另有研究表明,自噬参与降解TGF-β2信号通路的负调节因子——负调节因子骨形态发生蛋白及激活素膜结合抑制剂(bone morphogenetic protein and activin membrane-bound inhibitor, BAMBI),从而增强TGF-β2/SMAD信号的传导,进而推动小梁网纤维化。相应地,自噬功能障碍可能导致BAMBI上调和TGF-β/SMAD信号传导的抑制,这表明在特定条件下,自噬可能通过多种机制来维持和放大TGF-β2信号介导的纤维化反应[21]。因此,自噬对小梁网纤维化的影响具有双向性,其最终效应可能取决于疾病不同发展阶段以及自噬失调的具体程度。
3. 小梁网纤维化中的关键信号通路
小梁网纤维化的发生发展涉及多条关键信号通路,它们相互交织,构成复杂的调控网络,共同介导了小梁网细胞的表型转化、细胞骨架重组和收缩、ECM的病理性重塑等一系列小梁网纤维化的核心病理生理过程(图1和表1)。
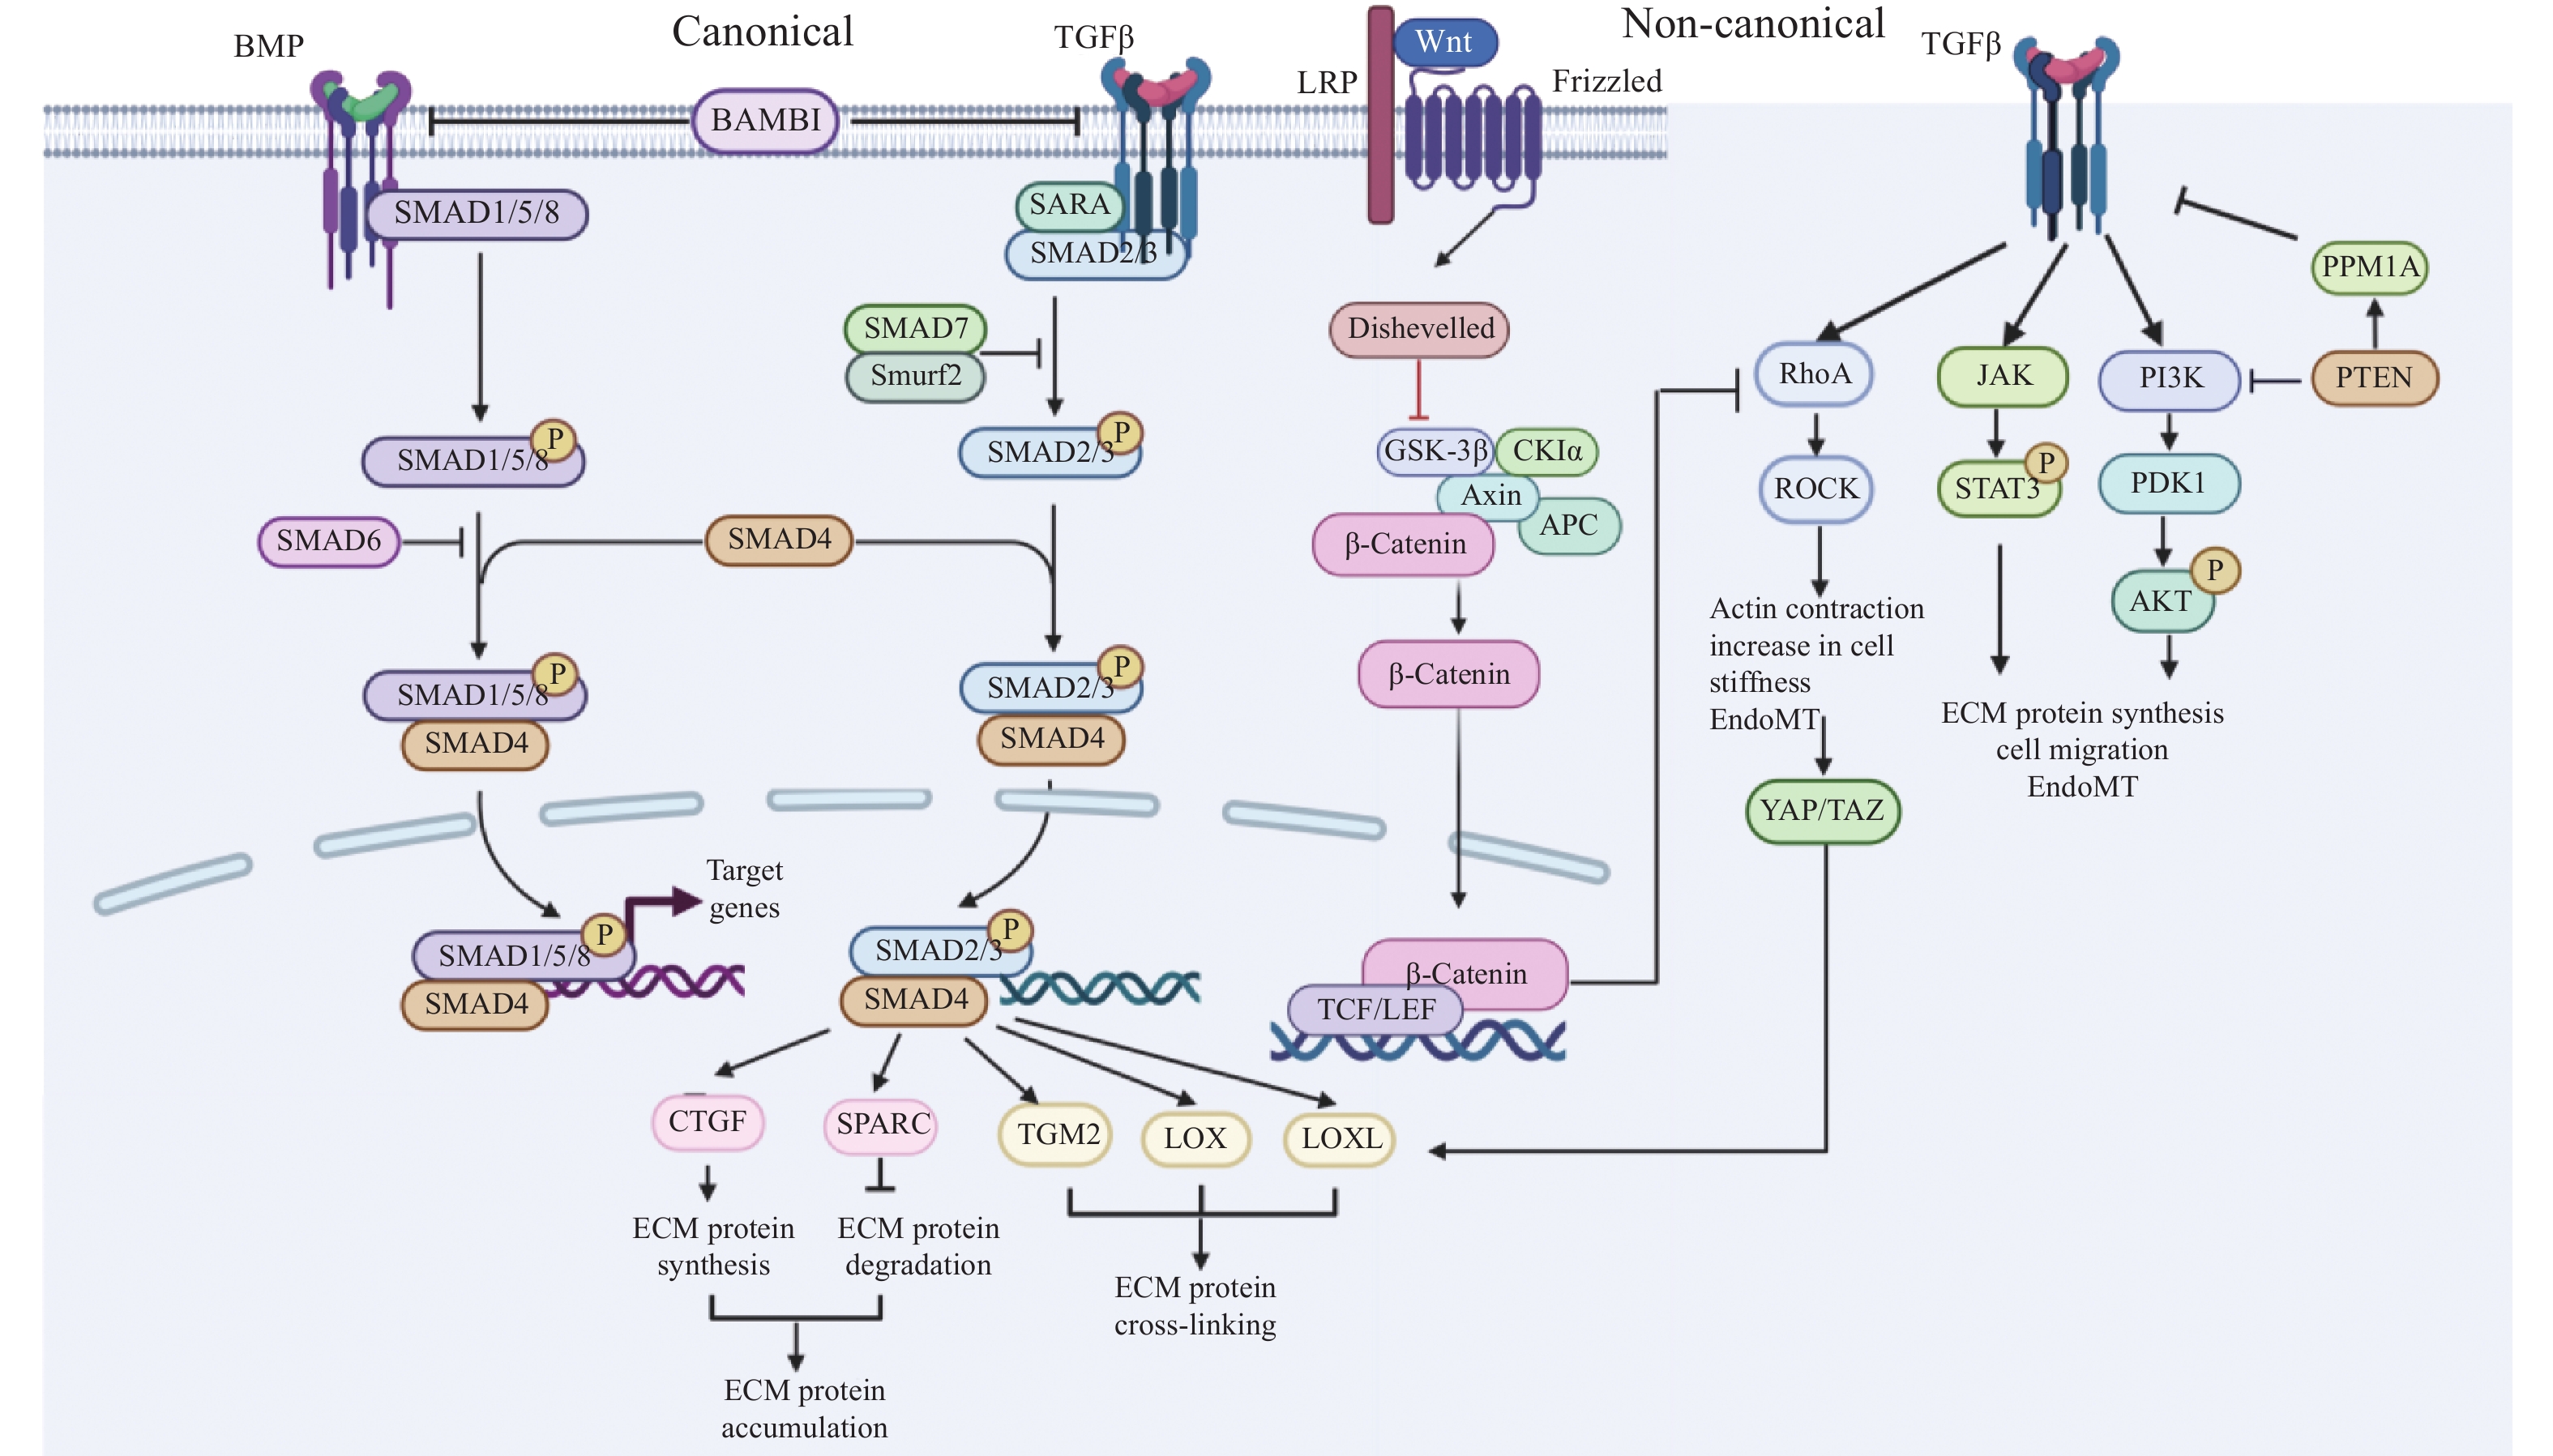
小梁网纤维化涉及多个重要的信号通路,包括TGF-β2、BMP、Wnt信号通路等,它们彼此相互作用,共同参与调控小梁网细胞的表型转化、ECM的病理性重塑、小梁网细胞骨架重组等小梁网纤维化的关键病理生理环节(绘制于BioRender.com)。
Trabecular meshwork fibrosis involves multiple critical signaling pathways, including the TGF-β2, BMP, and Wnt signaling pathways. These pathways interact with each other and collectively participate in regulating key pathophysiological processes of trabecular meshwork fibrosis, such as the phenotypic transition of trabecular meshwork cells, pathological remodeling of the extracellular matrix, and the cytoskeletal reorganization of trabecular meshwork cells (Created with BioRender.com).
|
作用方向 |
细胞因子 |
相关信号通路 |
作用机制 |
|
促进小梁网纤维化 |
JAK2/STAT3PI3K/AKT |
TGF-β通路 |
诱导小梁网细胞的增殖迁移,细胞骨架重组和促进ECM蛋白表达[22] |
|
SPARC |
TGF-β通路 |
稳定ECM蛋白使其免受蛋白酶降解[23] |
|
|
CTGF |
TGF-β通路、Wnt/β-catenin通路、RhoGTP酶/Rho激酶通路 |
促进多种ECM蛋白合成,增加纤连蛋白和纤维蛋白结合力,促进ECM积累,正反馈式促进TGF-β2信号传导,抑制抗纤维化的BMP信号[24] |
|
|
TGM2、LOX、LOXL1-4 |
TGF-β通路、Wnt/β-catenin通路 |
诱导小梁网纤连蛋白、胶原蛋白等ECM成分不可逆交联,导致小梁网刚度增加[25] |
|
|
Gremlin |
TGF-β通路、BMP通路 |
拮抗BMP4对TGF-β2的抑制作用,促进ECM蛋白沉积,诱导LOX基因表达,促进ECM交联和沉积[27] |
|
|
GDF7 |
Wnt/β-catenin通路 |
促进多种ECM蛋白合成和沉积[28] |
|
|
YAP/TAZ |
Wnt/β-catenin通路 |
促进ECM蛋白交联,抑制ECM蛋白降解[29] |
|
|
RhoA |
RhoGTP酶/Rho激酶通路 |
促进小梁网细胞肌动蛋白合成和收缩,促进小梁网细胞EndoMT,促进ECM蛋白合成和沉积[2] |
|
|
抑制小梁网纤维化 |
BMP7 |
TGF-β通路、BMP通路 |
降低TGF-β2下游因子PAI-1、CTGF和TSP-1的表达,以及拮抗TGF-β2介导的ECM蛋白合成增加[26] |
|
BMP4、BAMBI |
TGF-β通路、BMP通路 |
拮抗TGF-β2介导的ECM蛋白合成增加和沉积[27] |
3.1 TGF-β2信号通路
在POAG患者的房水及小梁网组织中,TGF-β2的表达水平显著升高,TGF-β2通过SMAD蛋白依赖性(经典途径)和非SMAD蛋白依赖性(非经典途径)介导细胞内信号转导,进而发挥促纤维化作用。其下游信号转导涉及内皮素-1 (endothelin-1, ET-1)、磷脂酰肌醇3-激酶(phosphatidylinositol 3-kinase, PI3K)/蛋白激酶B(protein kinase B, AKT)、Rho GTP酶、结缔组织生长因子(connective tissue growth factor, CTGF)等多种促纤维化因子。TGF-β2通过磷酸化激活其下游的 Janus激酶2(janus kinase 2, JAK2)/信号转导与转录激活因子3(signal transducer and activator of transcription 3, STAT3)和PI3K/AKT信号通路,诱导小梁网细胞增殖、迁移、细胞骨架重组及小梁网ECM蛋白积累,从而推动小梁网纤维化进程。值得注意的是,磷酸酶与张力蛋白同源物(phosphatase and tensin homolog, PTEN)在该过程中具有重要调控作用,增加PTEN的表达可抑制PI3K/AKT通路活性,下调FN、COL-Ⅰ和-Ⅳ等ECM蛋白的表达,抑制小梁网细胞EndoMT,并维持细胞骨架稳定性,进而缓解小梁网纤维化[22]。进一步研究表明,PTEN可以保护SMAD2/3蛋白磷酸酶,Mg2+/Mn2+依赖性1A(protein phosphatase, Mg2+/Mn2+ dependent 1A, PPM1A)免受TGF-β信号诱导的降解;当PTEN下调时,PPM1A的降解增加,导致细胞核内SMAD2/3持续磷酸化,从而增强TGF-β信号转导并促进纤维化发展[22]。
此外,多种TGF-β下游因子也参与调控ECM的异常积聚。TGF-β2的下游介质,富含半胱氨酸的酸性分泌蛋白(secreted protein acidic and rich in cysteine, SPARC)可作为保护性分子伴侣,通过稳定ECM蛋白促进其积累。另外,SPARC过表达降低MMPs的表达水平,上调纤溶酶原激活剂抑制剂(plasminogen activator inhibitor-1, PAI-1)表达,进而抑制ECM蛋白降解,并增强细胞间接触和黏附强度,共同促进纤维化发展[23]。另一项近期研究揭示了CTGF在TGF-β2介导的小梁网ECM病理性沉积中的关键作用。CTGF激活除了直接诱导ECM蛋白合成,还通过与FN结合增强其与纤维蛋白的亲和力,进而加速ECM积聚。值得注意的是,CTGF还低亲和力地与TGF-β2结合,作为伴侣将其递送至相应受体,从而放大TGF-β2的促纤维化效应,并诱导CTGF自身表达进一步升高,形成一个促纤维化的正反馈环路[24]。除此之外,TGF-β2还可上调小梁网细胞中多种ECM交联酶的表达,包括转谷氨酰胺酶2(transglutaminase 2, TGM2)、赖氨酰氧化酶(lysyl oxidase, LOX)和多种赖氨酰氧化酶样蛋白(lysyl oxidase-like protein, LOXL),这些酶促进COL、FN和弹性蛋白等ECM组分的共价交联,交联后的ECM机械强度增加而更不易被MMP降解。ECM合成与交联增加和降解减少共同作用,导致小梁网ECM异常沉积,最终加速小梁网纤维化发展[25]。
3.2 BMP信号通路
骨形态蛋白(bone morphogenetic protein, BMP)属于转化生长因子超家族,因其与TGF-β2在结构和信号转导上的相似性,两者在包括纤维化在内的各种细胞活动中存在密切互作。研究表明,BMP4的激活上调DNA结合蛋白酶抑制剂(inhibitor of DNA binding, ID)的表达,ID是一类负向转录调节因子,通过抑制TGF-β2诱导的FN等ECM蛋白的表达,拮抗其促纤维化作用;另一个家族成员BMP7也被证实可有效抑制TGF-β2介导的促纤维化效应,BMP7处理可显著抑制TGF-β2诱导的FN、COL-Ⅳ和-Ⅵ、PAI-1、血小板反应蛋白-1(thrombospondin-1, TSP-1)和CTGF的表达增加[26]。值得注意的是,TGF-β2的激活诱导BMP抑制因子Gremlin蛋白的表达,从而形成自我强化的促纤维化正反馈循环。此外,Gremlin还通过经典和非经典TGF-β2信号通路诱导小梁网细胞LOX基因表达,促进小梁网ECM交联和沉积,从而加剧小梁网纤维化[27]。
近年来,日益增多的研究关注调控TGF-β通路和BMP通路之间串扰关系的分子机制。BAMBI是TGF-β通路和BMP通路的共同抑制剂,负向调节TGF-β信号传导,其敲除可改变小梁网的ECM分子表达,并减轻ECM蛋白沉积,提示其减轻小梁网纤维化和治疗青光眼的潜在作用[27]。CTGF的表达抑制BMP配体活性并阻断下游SMAD蛋白磷酸化,从而抑制BMP靶基因的转录,使BMP和TGF-β2之间的平衡向后者倾斜,进而促进了小梁网纤维化的进程[24]。
尽管激活BMP信号被视为潜在的控制小梁网纤维化发展的有效治疗策略,但值得关注的是,近期有研究指出,小梁网中生长分化因子7(growth/differentiation factor 7, GDF7)通过激活Ⅱ型骨形态发生蛋白受体(bone morphogenetic protein receptor type-II, BMPRⅡ),磷酸化下游SMAD1/5/9/4复合物,促进其核转位,进一步上调GDF7本身和COL-Ⅰ、FN和α-SMA等纤维化标志物的表达,反而促进了小梁网纤维化的发展。鉴于大多数BMP信号依赖BMPRⅡ转导,因此BMP信号是否适合作为抑制小梁网纤维化的治疗靶点尚待进一步探索[28]。
3.3 经典Wnt/β-catenin信号通路
Wnt信号通路包括经典(β-catenin依赖性)信号通路和非经典(β-catenin非依赖性)信号通路两个分支,其中经典Wnt通路在小梁网纤维化中起主导作用。近期研究表明,Wnt信号通路的激活可降低Rho A表达,进而使肌动蛋白松弛,抑制其重组和细胞刚度增加,有利于房水流出和眼压降低。细胞刚度和机械应力的降低进一步抑制了Yes相关蛋白(Yes-associated protein, YAP)及其转录共激活因子PDZ结合基序蛋白(transcriptional co-activator with PDZ-binding motif, TAZ)的激活,导致其下游纤维化相关因子TGM2、LOX、LOXL、CTGF等表达下降[29]。如前所述,LOX和TGM2通过诱导ECM蛋白交联增强ECM稳定性,进而促进组织纤维化。因此Wnt信号可能通过抑制YAP/TAZ通路,减轻ECM的病理性积累,抑制小梁网组织刚度增加和纤维化进展。
研究显示,在青光眼病理条件下的小梁网中,除观察到Wnt通路激活剂可抑制TGF-β2诱导的ECM蛋白沉积外,还发现TGF-β2和Wnt通路的抑制剂——分泌型卷曲相关蛋白1(secreted frizzled-related protein 1, SFRP1)的表达水平升高,而β-catenin含量减少,提示TGF-β2通路和Wnt通路之间可能存在潜在的交叉抑制关系,早期研究认为,SMAD4蛋白和β-catenin可形成复合物,通过构象变化或蛋白质结合位点的阻断作用调节彼此活性,实现对TGF-β2和Wnt信号通路的交叉抑制。然而,最近一项研究显示,TGF-β2处理小梁网细胞后,β-catenin、多种Wnt信号配体(Wnt2, 4, 5)及其受体(frizzled class receptor 6, FZD6)的表达均增加,提示TGF-β2对Wnt通路的潜在的正向调节作用。因此,TGF-β2和Wnt通路之间存在的复杂串扰及其具体分子机制尚待进一步研究[30]。
3.4 RhoGTP酶/Rho激酶信号通路
Rho GTP酶,包括RhoA、细胞分裂周期蛋白42(cell division cycle 42, CDC42)等,属于Ras家族中的小GTP结合蛋白。ROCK作为RhoA的关键下游效应因子,在被RhoA激活后,通过磷酸化多种下游细胞内底物,广泛参与调控细胞骨架动态重组、细胞黏附、增殖和ECM蛋白积累等过程。研究发现,Rho激酶抑制剂可抑制 TGF-β2、溶血磷脂酸(lysophosphatidic acid, LPA)、CTGF和 RhoA 所诱导的小梁网细胞向肌成纤维细胞样细胞的转分化,提示ROCK信号通路在促进小梁网细胞EndoMT过程中发挥重要作用[2]。
除此之外,RhoA在调控小梁网肌动蛋白细胞骨架的收缩特性中起到重要作用。RhoGTP酶/ROCK信号的激活可显著上调小梁网细胞中多种细胞骨架相关蛋白,如平滑肌调节蛋白1(leiomodin 1)、丝切蛋白(cofilin)和Actin的表达,促进肌动球蛋白网络的形成,增强其收缩力。该网络产生的机械张力可拉伸FN,暴露其分子间结合位点,进而促进FN原纤维的形成,推动纤维化的发展[2]。值得关注的是,肌动蛋白细胞骨架张力和ECM之间存在稳态调节的反馈机制。Actin收缩所导致的ECM张力变化,可进一步反馈调控ECM蛋白的基因表达。研究表明,激活RhoGTP酶/ROCK能显著提高小梁网细胞中COL、FN、核心蛋白聚糖等ECM蛋白的表达水平,而在RhoA组成性激活的小梁网细胞中,用Rho GTP酶抑制剂(C3转移酶)或Rho激酶抑制剂(Y-27632)处理则可逆转上述ECM蛋白的上调表达,表明该信号通路可能通过调节细胞骨架张力参与ECM的合成与重塑过程[2]。另一方面,小梁网中ECM蛋白的异常合成聚集及ECM刚度增加,又进一步促进肌动蛋白收缩和RhoGTP酶通路的激活,由此形成促进小梁网纤维化的正反馈环路。
3.5 近期研究中关于小梁网纤维化的新的靶点
近期研究逐渐聚焦于若干可调控小梁网纤维化进程的小分子,这些分子可能成为未来青光眼治疗的潜在靶点。研究表明,激活小梁网细胞的细胞质中S1R,可抑制小梁网细胞的增殖、迁移以及肌动蛋白细胞骨架的重排和形态变化,同时上调组织蛋白酶K的水平,促进ECM的降解[31]。CTSB在小梁网细胞膜表面组成性表达,并以无活性前体形式分泌至胞外环境。CTSB不仅直接激活部分MMPs,还通过触发纤溶酶原的水解级联反应间接增强MMPs活性,从而促进ECM降解。此外,其还通过抑制小梁网细胞中PAI-1的转录和分泌,进一步促进ECM降解过程[32]。
另外,最近一项研究指出小梁网组织中检查点激酶1(checkpoint kinase 1, CHK1)的表达下调可有效抑制TGF-β2诱导的小梁网细胞增生和ECM蛋白积聚,并显著降低小梁网组织的RhoA的表达,维持小梁网细胞骨架的相对稳定,从而抑制小梁网纤维化过程[33]。另有研究发现腺苷A3受体(adenosine A3 receptor, ADORA3)的过表达通过加剧小梁网细胞的氧化应激,以及上调ECM蛋白的表达来加速小梁网纤维化病理进程[34]。因此抑制上述促纤维化细胞因子可能为青光眼的病理干预提供新思路。
压电离子通道蛋白1(piezo type mechanosensitive ion channel component 1, Piezo1)是一种表达于小梁网细胞膜上的机械敏感型阳离子通道,其激活可引发钙离子内流。早期研究认为,其持续激活可能通过调节细胞内的钙信号,参与细胞骨架重组和ECM重塑。有研究表示,选择性钙离子通道——瞬时受体电位香草素亚型4通道(transient receptor potential vanilloid 4, TRPV4)激活后引起细胞内钙离子浓度升高,可促进小梁网细胞肌动蛋白聚合,因此推测长期Piezo1通道去激活所导致的持续钙离子内流可能诱发类似的病理改变[35]。然而,近期一项研究指出,Piezo1通道的激活抑制FN的转录,并通过增强花生四烯酸级联反应上调MMP2表达,从而促进FN的降解[36],如前所述,FN是小梁网ECM积累和纤维化过程的关键蛋白,因此关于Piezo1在小梁网纤维化中的具体作用尚存在争议,其机制尚需进一步阐明。
4. 小梁网纤维化的治疗策略和未来方向
目前临床上已有的小梁网的抗纤维化精准治疗策略主要聚焦于ROCK信号通路,通过调节小梁网细胞骨架收缩性及降低细胞刚度,促进房水外流以降低眼压。除此之外,研究表明ROCK抑制剂能显著下调小梁网组织中TGF-β2和CTGF的表达,抑制其下游促纤维化信号的激活,进而下调FN、COL-Ⅰ和α-SMA等关键纤维化标志物的表达,提示其潜在的多靶点抑制小梁网纤维化的作用[2]。此外,直接抑制TGF-β2信号通路的抗小梁网纤维化治疗策略也正在探索中,例如开发TGF-β2受体抑制剂,利用选择性TGF-β2反义寡核苷酸技术特异性抑制TGF-β2mRNA的翻译、使用小干扰RNA沉默TGF-β2受体表达,以及使用新型小分子受体激酶抑制剂(如LY-364947)阻断其下游促纤维化信号传导,上述干预手段在体内和体外均能够显著抑制小梁网ECM蛋白过度积累,进而有效缓解青光眼小梁网纤维化的进展。
未来关于小梁网纤维化的精准治疗策略研究,正日益聚焦于药物的精准递送与更贴近生理的疾病模型构建。利用功能化脂质体、可生物降解高分子材料或生物相容性外泌体作为载体,可以实现抗纤维化药物,如ROCK抑制剂在小梁网组织的选择性高浓度聚集,从而显著提高抗纤维化药物的生物利用度[37]。除此之外,在模型构建方面,基于三维生物打印技术构建的立体小梁网结构,能够更准确地模拟体内小梁网细胞的立体形态和极性,有助于研究小梁网纤维化过程中ECM蛋白异常沉积、交联和组织刚度增加对小梁网细胞形态功能和蛋白表达的影响[38]。研究表明,三维培养小梁网细胞能更好维持其分化状态和功能性基因的表达,并且对氧化应激、慢性炎症等纤维化关键病理生理因素的反应更接近于在体组织。因此,基于三维立体小梁网细胞培养模型的药物筛选结果更具有预测性和临床相关性[38]。未来更多的三维培养小梁网细胞模型将促进深入研究小梁网纤维化的关键信号通路和分子靶标,进而促进开发和验证更有效的小梁网纤维化的治疗策略。
5. 结语
小梁网纤维化是引起POAG房水流出阻力增加,进而导致IOP持续异常升高的关键病理基础。现有研究表明,小梁网纤维化是涉及多种复杂的病理生理环节的复杂过程,包括细胞衰老、氧化应激和慢性炎症等因素共同参与并推动其进展。在该过程中,小梁网细胞功能障碍、肌动蛋白细胞骨架重塑、ECM过度沉积之间相互作用,构成一个正反馈的疾病恶性循环,最终导致IOP异常升高,并引发视神经的进行性损害。
在分子机制上,TGF-β通路被认为是最关键的促纤维化信号通路,通过诱导小梁网细胞的EndoMT和促进FN、多种COL等ECM蛋白的过度合成与异常沉积,从而推动小梁网纤维化的发生发展。其他信号通路,如Wnt/β-catenin信号通路、RhoGTP酶/Rho激酶信号通路和持续的炎症相关信号通路,彼此交叉调控作用,共同影响小梁网组织纤维化过程。
尽管目前研究已初步揭示小梁网纤维化的主要病理生理机制和关键信号通路,但各信号通路之间复杂的相互作用尚未完全阐明,且小梁网纤维化与青光眼发生发展、除小梁网以外其他靶组织的损伤机制之间的关系也未完全阐明,未来研究将着眼于从“一元论”的角度阐述小梁网纤维化—眼内压改变—压力性损伤—神经损伤的青光眼病理生理过程,厘清青光眼发病机制,从而达到青光眼精准治疗的目标。
声明
本研究未使用生成式人工智能。所有作者对内容的真实性、完整性和科学性负责。所有科学贡献和智力劳动均由所有作者共同完成。
利益冲突
所有作者均声明不存在利益冲突。
开放获取声明
本文适用于知识共享许可协议(Creative Commons),允许第三方用户按照署名(BY)-非商业性使用(NC)-禁止演绎(ND)(CC BY-NC-ND)的方式共享,即允许第三方对本刊发表的文章进行复制、发行、展览、表演、放映、广播或通过信息网络向公众传播,但在这些过程中必须保留作者署名、仅限于非商业性目的、不得进行演绎创作。
基金
1. 眼病防治全国重点实验室研究基金(2025QZLH07,2025QZSPT16)。This work was supported by the Research Funds of the State Key Laboratory of Ophthalmology (2025QZLH07, 2025QZSPT16).
参考文献
Ye QN, Yu MB, Yang YF. Relationship between trabecular meshwork abnormality and primary open angle glaucoma[J]. Int Rev Ophthalmol, 2022, 46(2): 150-156. DOI: 10.3760/cma.j.issn.1673-5803.2022.02.010.
Wu JY, Liu YM, Pan XP. Research progress of trabecular meshwork cell oxidative stress in the pathogenesis of glaucoma[J]. Int Eye Sci, 2021, 21(11): 1896-1900. DOI: 10.3980/j.issn.1672-5123.2021.11.12.