
FBN1基因突变的家族性晶状体脱位:病例系列报告及文献回顾

关键词
摘要
目的:探讨一个以家族性晶状体脱位(ectopia lentis, EL)为特征的家系的遗传学及临床特征,分析其原纤维蛋白基因-1(fibrillin gene, FBN1)基因突变与EL的相关性,并依据2010年Ghent诊断标准评估和诊断。方法:收集1组先天性晶状体脱位家系的临床资料,对3例患者(2例儿童,1例成人)进行眼科检查(视力、眼轴长度、超声生物显微镜等)、全身检查(心脏彩色多普勒超声、骨骼评估)及高通量基因测序(覆盖FBN1等致病基因),并行手术治疗(玻璃体切割术+人工晶状体悬吊术)及术后1年随访。结果:家系中3例患者均携带FBN1基因c.4588C>T杂合突变(导致第1 530位精氨酸变为半胱氨酸),其中成年患者(Ⅱ-1)存在主动脉根部瘤样扩张(内径47 mm,Z>2);2例儿童患者(Ⅲ-1、Ⅲ-2)仅表现晶状体向鼻侧脱位,未发现心血管及骨骼异常。先证者(Ⅲ-2)同时携带CACNA1F基因c.3854G>A变异,其视觉电生理检查提示视网膜功能异常(VEP潜伏期延迟、ERG波幅降低),但目前尚无临床视网膜病变表现。所有患者术后视力显著改善。儿童患者Ⅲ-1双眼视力分别由0.2/0.3提升至0.7/0.3,Ⅲ-2双眼视力分别由0.3/0.4提升至0.9/1.0,随访1年未见人工晶状体移位或视网膜并发症。结论:FBN1基因c.4588C>T突变为该家系EL的主要致病因素;该突变位于C端且表现出年龄依赖性表型异质性;儿童患者因心血管系统发育未完成,需长期随访以明确是否进展为马方综合征(Marfan syndrome, MFS)。同时,合并CACNA1F基因变异者应关注视网膜电生理异常对预后的潜在影响。
全文
文章亮点
1. 关键发现
• 该家系中3例晶状体脱位患者均携带FBN1基因c.4588C>T杂合突变(p.Arg1530Cys),该突变为家族性晶状体脱位的主要致病原因。
• 成年患者(Ⅱ-1)表现为主动脉根部瘤样扩张(47 mm,Z>2),而2例儿童患者(Ⅲ-1、Ⅲ-2)仅出现晶状体脱位,尚无心血管异常。3)先证者(Ⅲ-2)同时携带CACNA1F基因c.3854G>A半合子变异,伴有视网膜电生理异常(VEP潜伏期延迟、ERG波幅降低),提示可能为X连锁先天性静止性夜盲或锥-视杆营养不良表型。4)所有患者术后视力显著改善,儿童患者术后1年随访视力明显提升(Ⅲ-2由0.3/0.4升至0.9/1.0),未出现人工晶状体移位或视网膜并发症。
2. 已知与发现
• 已知FBN1基因突变是马方综合征(Marfan syndrome, MFS)和家族性晶状体脱位的核心遗传病因;MFS诊断依据2010年Ghent标准,强调主动脉根部扩张和晶状体脱位的权重;约46.3%的儿童孤立性晶状体脱位患者最终进展为MFS。
• 本研究发现c.4588C>T突变位于FBN1基因C端,与既往N端突变更易导致眼部表型的结论不同,该C端突变表现出年龄依赖性表型异质性——儿童期仅晶状体脱位,成年期才出现主动脉扩张。此外,CACNA1F变异与ERG异常共存但无临床视网膜病变,需长期随访明确其致病性。
3. 意义与改变
• 强调对携带FBN1突变的儿童晶状体脱位患者,即使初诊无心血管异常,也必须依据Ghent-2指南进行长期系统性随访,以监测MFS的潜在进展,避免过早诊断为“孤立性晶状体脱位”。
• 支持对符合条件的儿童晶状体脱位患者适时施行玻璃体切割联合人工晶状体悬吊术,术后配合弱视训练可显著改善视力。3)随访意义:提示合并CACNA1F变异时需关注视网膜电生理异常对手术预后及并发症(如黄斑囊样水肿)的潜在影响。
晶状体异位(ectopia lentis, EL)作为一种先天性眼部发育异常,其核心病理机制为晶状体悬韧带结构缺陷或形态学异常,此类病变与结缔组织疾病存在显著关联,其中以马方综合征(Marfan syndrome, MFS)为主要临床表型之一,也可以单独发生。对于无MFS全身特征的EL患者,传统诊断为孤立性晶状体异位(isolated EL, IEL)[1]。依据2010年国际Ghent nosology诊断体系,若患者存在以下双重特征:1)经分子检测确认的原纤维蛋白基因-1(fibrillin gene, FBN1)致病性变异,且该变异既往已被证实与主动脉根部扩张(aortic dilatation, AO)存在明确表型关联;2)合并晶状体脱位临床表现,则可基于多系统受累的评估框架确立MFS的诊断[2]。多项研究表明,FBN1基因被证实为MFS及家族性EL的核心遗传学病因,其致病变异(如错义突变或无义突变)通过干扰微纤维生成,导致结缔组织结构异常,进而成为上述疾病分子诊断的优先靶点[3- 4]。
人的晶状体由晶状体悬韧带(zonular filaments, ZF)保持在虹膜后的自然位置,悬韧带由FBN1基因编码的原纤维蛋白-1(fibrillin-1)的微纤维构成。因此EL的发病机制涉及ZFs胚胎发育异常、机械性牵拉或结构断裂,最终导致晶状体半脱位或全脱位[5]。FBN1基因位于15号染色体长臂21,长235 kb,FBN1蛋白的分子结构主要由3个高度保守的模块化结构域构成:其一位于N端的半胱氨酸富集区,呈现表皮生长因子样(epidermal growth factor-like conformation, EGF-like)构象,包含多个保守的半胱氨酸残基以维持二硫键稳定性;其二为转化生长因子β1结合结构域(TGF-β1 binding domain),其特征性8个半胱氨酸基序(8-Cys motif)参与分子间交联;其三则由上述2个结构域动态组合形成复合模块,通过钙离子结合表皮生长因子样(calcium-binding epidermal growth factor-like, cbEGF)结构域的串联重复实现空间构象稳定性[6]。目前国际基因组数据库(The Human Gene Mutation Database, HGMD)已注释FBN1基因超过3 000个致病变异,其中涉及半胱氨酸残基替换的变异(如错义突变Cys→Tyr)与EL表型显著相关(OR=5.3, 95%CI 3.1~8.9),其机制可能与该氨基酸残基参与维持二硫键稳定性及微纤维组装有关。值得注意的是,仅19个明确致病性变异[美国医学遗传学与基因组学学会(American College of Medical Genetics and Genomics, ACMG)分类等级为Pathogenic]被确认为非综合征型孤立性晶状体异位(non-syndromic EL)的独立遗传学病因[4]。
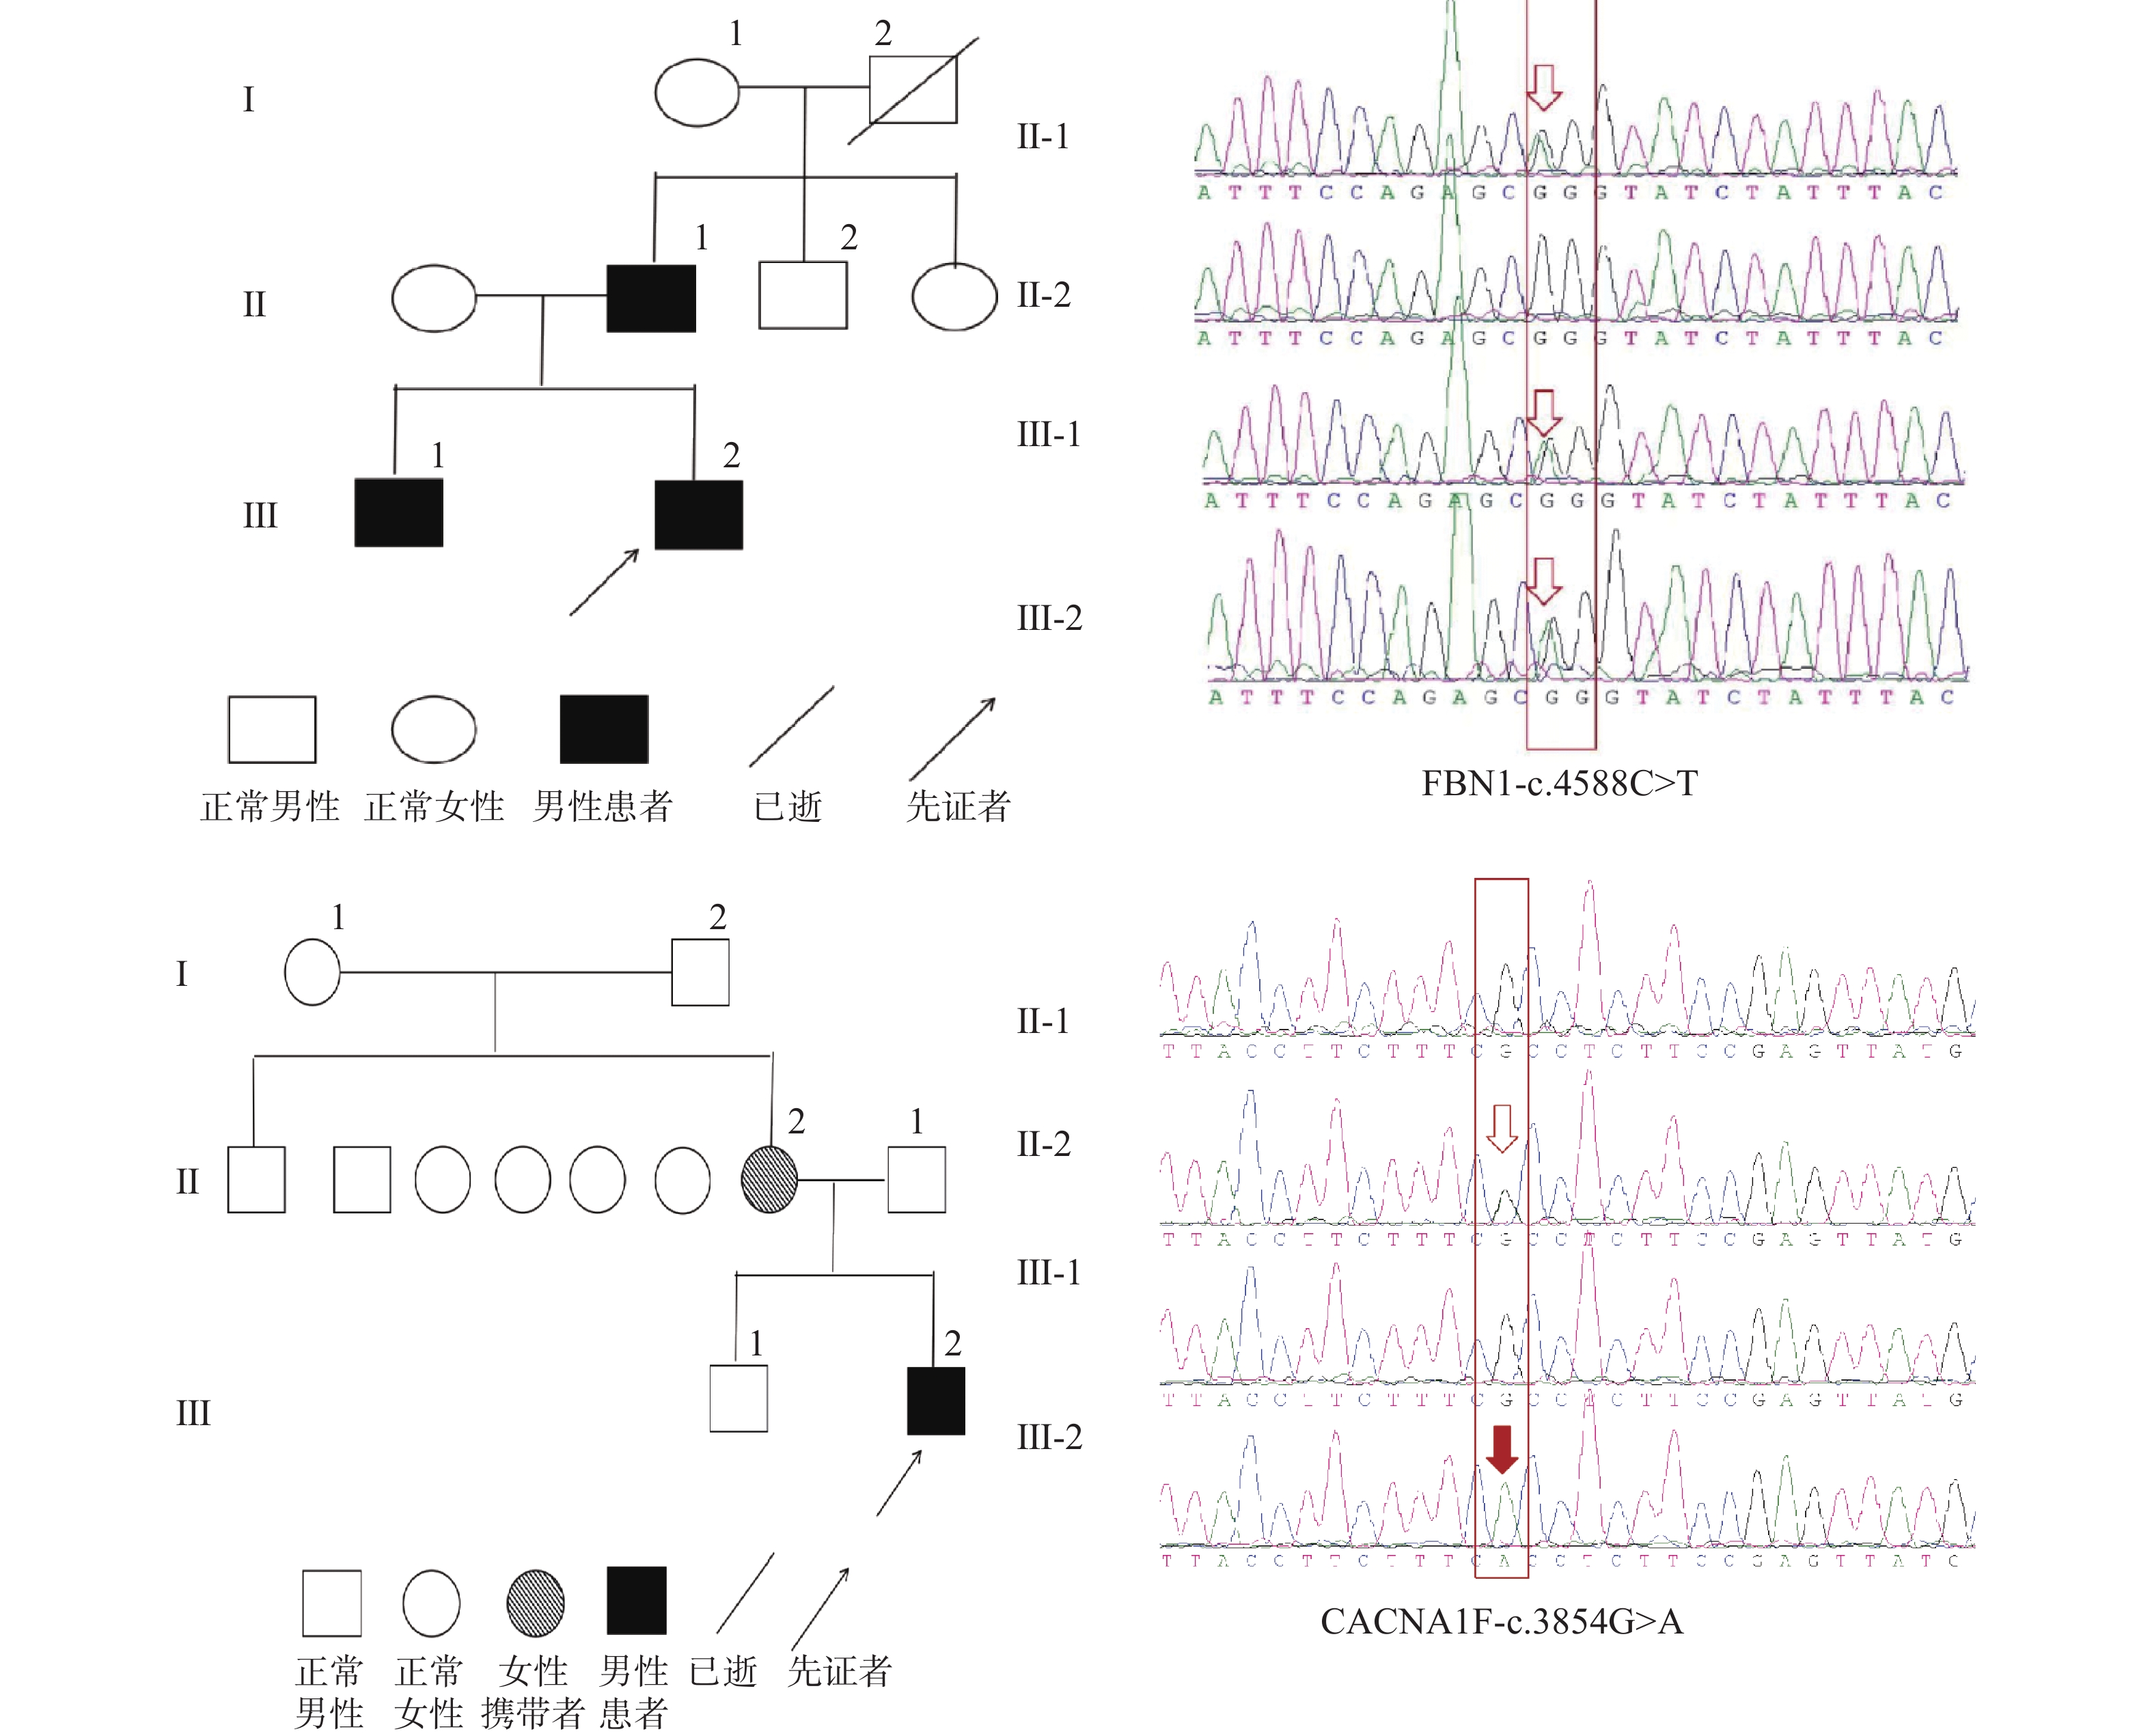
本研究纳入一组以先天性EL为核心表型的直系三代家系。经全外显子组测序(whole exome sequencing, WES)联合Sanger验证,所有受累成员均检测到FBN1基因第4588位核苷酸杂合性C>T替换(c.4588C>T),而先证者同时存在CACNA1F基因杂合变异c.3854G>A。家族中所有已知患者均在新疆维吾尔自治区医院完成手术治疗,术后均取得良好的视力,现报告如下。
1. 对象与方法
1.1 研究对象
本研究收集了于2023年7月首次在新疆维吾尔自治区人民医院就诊的1例先天性晶状体脱位儿童的临床资料,并发现了其家族其他2例患有同样晶状体脱位的患者(分别为患儿父亲及哥哥),并完善了此家系2代人临床检查及基因检测资料。在之后1年的随访中发现其病情稳定,晶状体脱位的家族成员均接受了眼部和全身检查,于2024年7月在新疆维吾尔自治区医院接受了手术治疗。本研究获得新疆维吾尔自治区人民医院伦理委员会批准(批件号:KY2026012908),严格遵守赫尔辛基宣言,系成员均知情同意。
1.2 眼科检查
家族成员均完善了裸眼视力、最佳矫正视力、非接触式眼压测量、眼轴长度、角膜曲率、角膜厚度、黄斑中心凹厚度、超声生物显微镜(ultrasound biomicroscopy, UBM)视觉电生理检查(visual electrophysiology, VEP)、视网膜电图(electroretinogram, ERG)等。
1.3 全身检查
家族中患者均接受了身高、体质量、臂长、心脏彩超、X线扫描等检查。
1.4 基因检测
用涂有乙二胺四乙酸的真空管收集每例参与者的静脉血(5 mL)。样本用冷链恒温运输至广州,并由中山大学中山眼科中心基因检测实验室完成高通量基因测序及生物信息学分析。高通量测序采用华大智造高通量测序仪,与人类参考基因组序列(版本号human hg19 UCSC)比对,表明95%的目标捕获区域测序深度大于70×,分析采用Burrow-Wheeler Aligner软件,同人类染色体数据库(human_g1k_v37)进行比对,发现与患者表型相关的致病基因及其具有临床意义的遗传变异。使用纳昂达建库试剂盒和捕获探针NEXome Plus Panel,华大智造高通量测序仪测序试剂套装(TM)(PE150)/规格%310Cycles/Set试剂盒。靶向外显子测序目标区域平均测序深度100×,其中目标序列达到20×以上的区域超过95%,对所有读句(read)进行碱基识别,用Burrow-Wheeler Aligner软件的BWA-MEM算法进行序列比对,用Sentieon GATK程序发现单核苷酸多态性(single nucleotide polymorphism, SNP)和插入缺失突变(insertion-deletion, INDEL)变异,使用Senteion VarCal算法对变异质量进行vqsr质控检查。采用VCFANNO程序,将SNP比对中山眼科白名单数据库(2023Fourth),将有效位点标记为分类零;将SNP比对已知或疑似致病突变的数据库,包括付费的HGMD(202204版)、Clinvar(20220411)、OMIM(202301),筛选已知的致病突变,根据clinvar记录、hmgd记录分别标记为分类一、分类二;每个变异依据ACMG发布的《序列变异解读标准和指南》对每个变异进行分类,序列变异使用HGVS命名法。在报告的主要发现中,描述与送检临床指征相关的致病基因中发现的致病、疑似或者意义不明确的变异。
1.5 手术治疗
该家系中3例晶状体脱位患者的手术均由新疆维吾尔自治区人民医院眼科医学诊疗中心一位经验丰富的主任医师完成,分别进行标准化的后入路玻璃体切割术+人工晶状体悬吊术,术中发现患者双眼均有不同程度的视网膜裂孔及变形区,同时给予了视网膜激光光凝术。
1.6 术后随访
患者术后随访均由一名经验丰富的主任医师和手术医师共同完成,术前、术后资料均由一名住院医师负责记录并总结。随访中患者均完成裸眼视力、最佳矫正视力、非接触式眼压测量、裂隙灯等检查。家系中一例儿童随访中发现“双眼弱视”,并在新疆维吾尔自治区人民医院眼科医学诊疗中心视光中心医生指导下继续家中弱视训练治疗。
2. 结果
2.1 家系资料及眼科检查
家系三代8人中3例(35岁父Ⅱ-1、10岁兄Ⅲ-1、8岁弟Ⅲ-2)均呈常染色体显性(图1),双眼鼻侧晶状体半脱位(表1和图2)。仅Ⅱ-1伴主动脉根部扩张(47 mm,Z>2),余无骨骼或心血管异常;均无高度近视,眼轴20.8~25.5 mm,角膜曲率38~45 D。术前视力Ⅱ-1 0.6/0.4,Ⅲ-1 0.2/0.3,Ⅲ-2 0.3/0.4。术中Ⅱ-1双眼颞侧各见1 PD视网膜裂孔,Ⅲ-1、Ⅲ-2见周边视网膜变性区;Ⅲ-2 VEP、ERG提示视网膜电生理异常(图3)。高通量测序检测结果证明该家系中先证者FBN1基因发现杂合变异c.4588C>T(LP)和CACNA1F基因发现半合子变异c.3854G>A(VUS)。患者家系成员进行上述位点的验证,先证者父亲(Ⅱ-1)和哥哥( Ⅲ-1)携带相同的FBN1基因杂合变异c.4588C>T,母亲(Ⅱ-2)在该位点未见异常,母亲携带相同的CACNA1F基因杂合变异c.3854G>A父亲和哥哥在该位点未见异常(图1)。
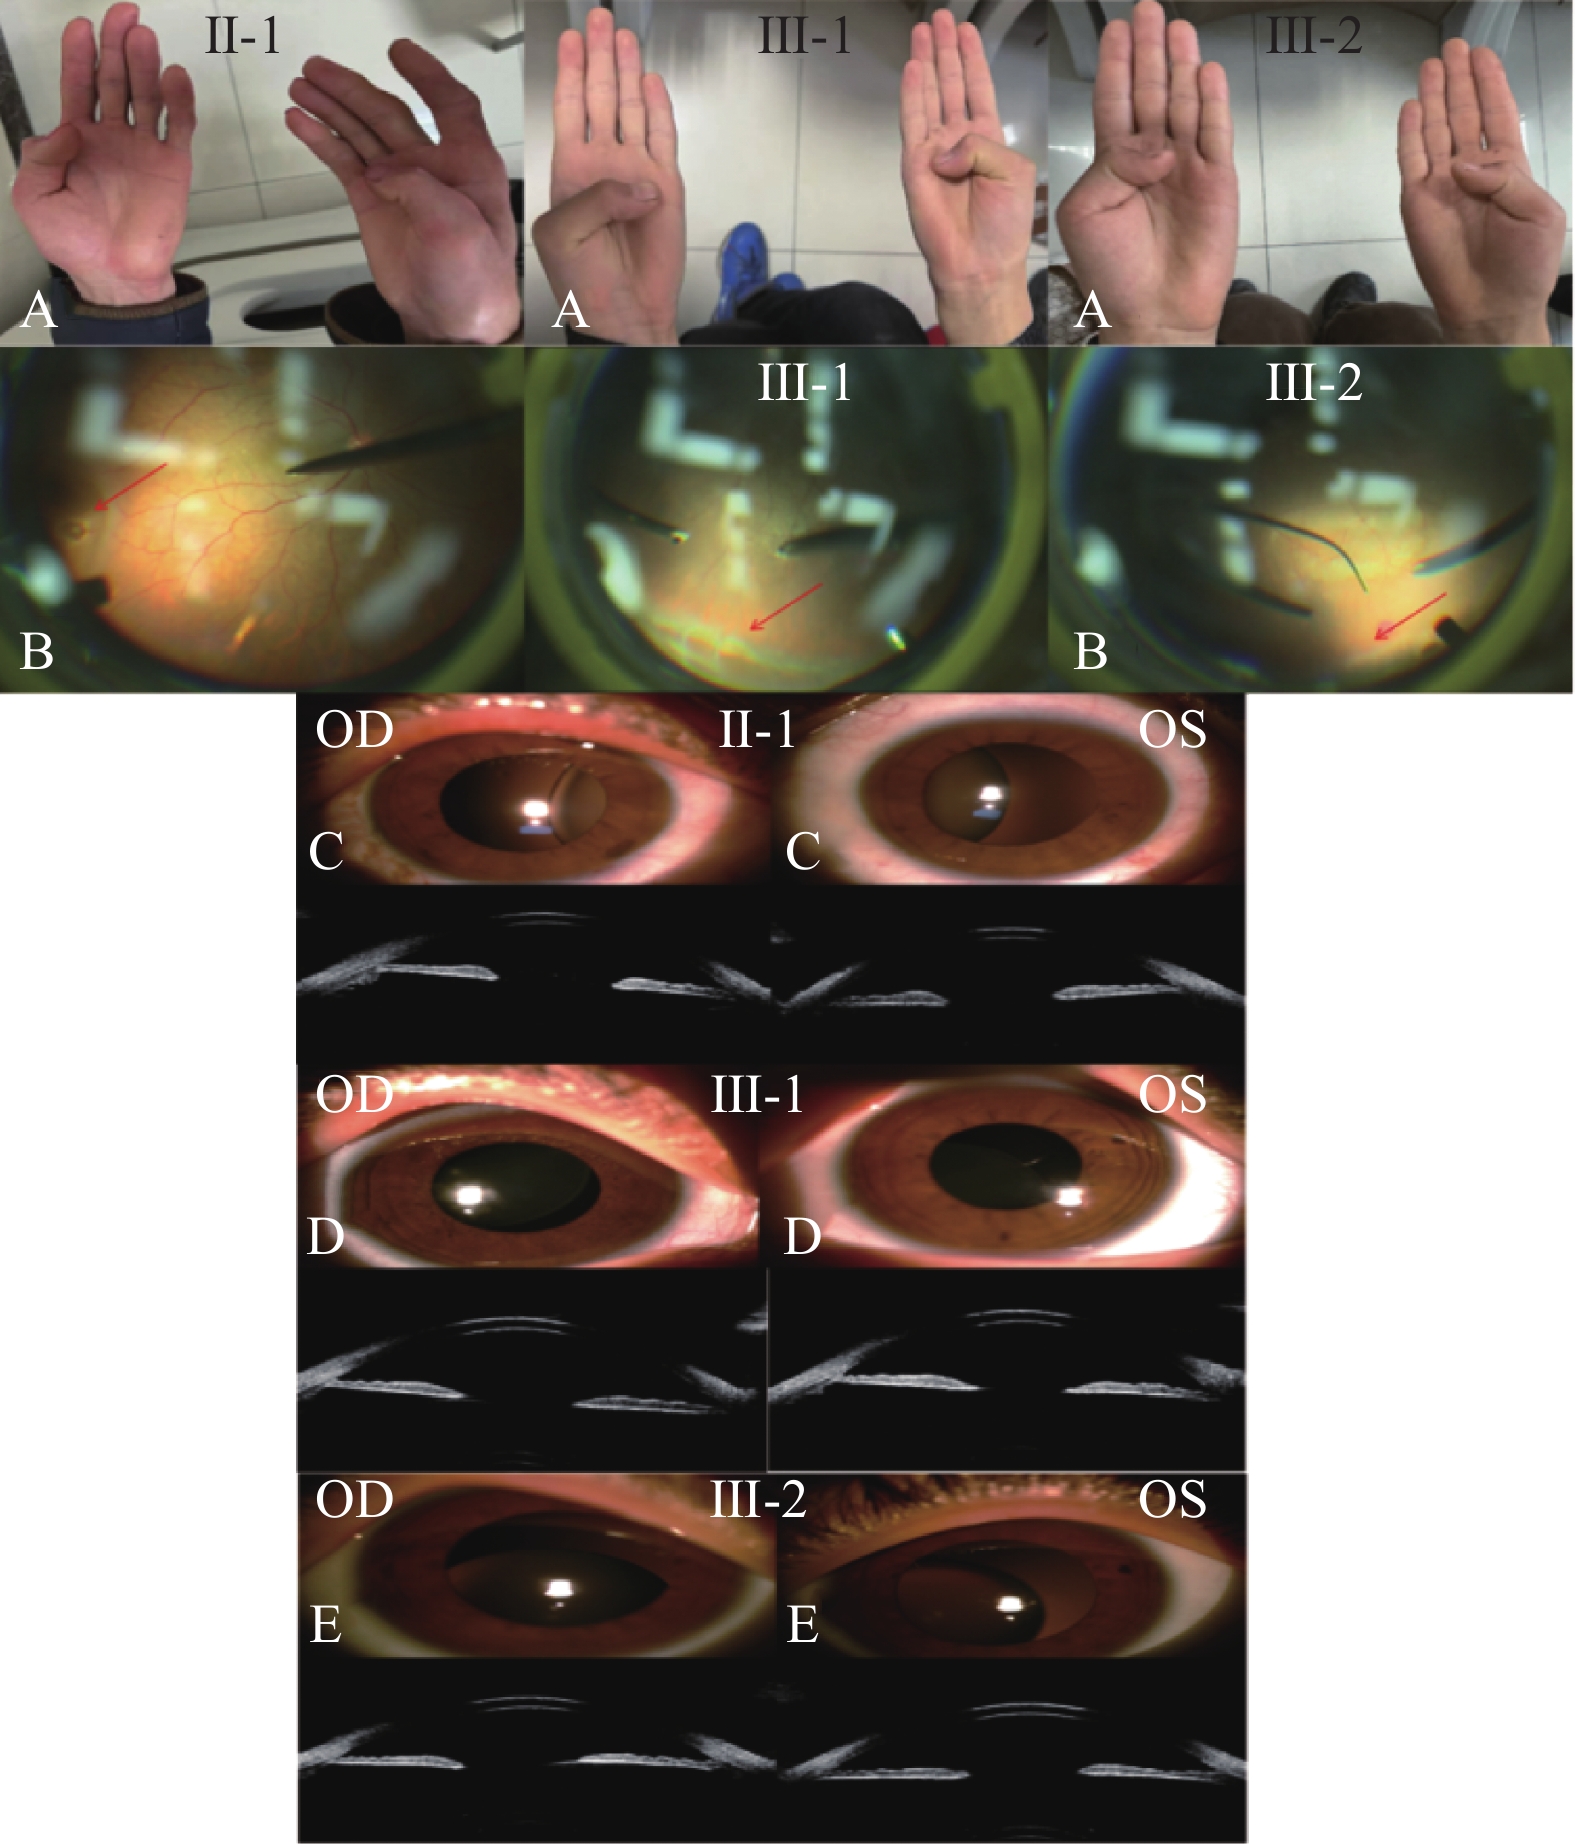
(A)拇指征。(B)Ⅱ-1患者眼前节裂隙灯检查示双眼晶状体向鼻侧移位,对应的UBM 在虹膜平面以下未发现晶状体;Ⅲ-1患者眼前节裂隙灯检查示双眼晶状体分别向颞上方及鼻下方移位,对应的UBM检查仅在一个方向的虹膜平面以下发现晶状体,另一方向晶状体缺如;Ⅲ-2患者眼前节裂隙灯检查示双眼晶状体分别向下方及鼻下方移位,对应的UBM检查仅在一个方向的虹膜平面以下发现晶状体,另一方向晶状体缺如。(C、D、E)Ⅱ-1患者双眼颞侧均发现一大小约1 PD的视网膜裂孔;Ⅲ-1患者双眼均发现周边视网膜下方的变形区;Ⅲ-2患者双眼均发现周边视网膜下方的变形区(均由红色箭头指出)。
(A) Thumb sign. (B) Anterior segment slit-lamp examination of patient Ⅱ-1 showed bilateral nasal lens dislocation; corresponding UBM revealed no lens below the iris plane. For patient Ⅲ-1, slit-lamp examination showed superotemporal and inferonasal lens dislocation in the two eyes, respectively; corresponding UBM identified the lens below the iris plane in only one direction, with absence of the lens in the other direction. For patient Ⅲ-2, slit-lamp examination showed inferior and inferonasal lens dislocation in the two eyes, respectively; corresponding UBM identified the lens below the iris plane in only one direction, with absence of the lens in the other direction. (C, D, E) Patient Ⅱ-1 had an approximately 1 disc diameter-sized retinal tear in the temporal side of both eyes. Patients Ⅲ-1 and Ⅲ-2 each exhibited degenerative areas in the inferior peripheral retina of both eyes (all indicated by red arrows).
|
项目 |
Ⅲ-2 |
Ⅲ-1 |
Ⅱ-1 |
II-2 |
|
年龄/岁 |
8 |
10 |
35 |
33 |
|
主动脉根部扩张 (Z-score) |
正常 |
正常 |
主动脉根部内径47 mm (Z>2) |
正常 |
|
指长/cm |
14.5 |
14.5 |
19 |
7.3 |
|
身高/cm |
137 |
143 |
174 |
169 |
|
体质量/kg |
27 |
31 |
59 |
64 |
|
臂展/cm |
130 |
138.5 |
164 |
161 |
|
臂展/身高比 |
0.95 |
0.96 |
0.94 |
0.95 |
|
全身评分 |
0 |
0 |
0 |
0 |
|
最佳矫正视力 (BCVA) |
0.3/0.4 |
0.2/0.3 |
0.6/0.4 |
1.0/1.0 |
|
屈光状态 (等效球镜)/ D |
OD: +1.00 DOS: +1.25 D |
OD: +0.75 D OS: +1.00 D |
OD: +1.50 DOS: +2.00 D |
OD: -2.75 DOS: -2.75 D |
|
眼轴长度 /mm |
24.28/25.46 |
24.17/24.15 |
21.71/20.78 |
23.88/23.59 |
|
角膜曲率 (Km)/D |
38.8/38.0 |
38.9/38.8 |
43.7/43.3 |
45.0/45.3 |
|
AL/CR |
2.79/2.87 |
2.76/2.79 |
2.80/2.67 |
3.18/3.16 |
|
CCT/μm |
551/565 |
532/534 |
527/535 |
521/538 |
|
VEP* |
+ |
- |
- |
- |
|
ERG# |
+ |
- |
- |
- |
|
晶状体脱位 |
双侧鼻侧半脱位 |
双侧鼻侧半脱位 |
双侧鼻侧半脱位 |
无 |
|
*Ⅲ-2患者双眼VEP检查提示:0.5 cpd、1.0 cpd、2.0cpd双眼p100潜伏期明显延迟,p100波幅值降低,用“+”表示;余未见明显异常,用“-”表示。#Ⅲ-2患者双眼ERG检查提示:明适应0.01ERG的b波振幅降低,明适应3.0 ERG的A波振幅显著降低,闪烁光ERG中p波潜伏期显著延长,振幅远低于正常范围,用“+”表示;余未见明显异常,用“-”表示。 * VEP examination of patient Ⅲ-2 showed that at spatial frequencies of 0.5 cpd, 1.0 cpd, and 2.0 cpd, the P100 latency was significantly delayed and the P100 amplitude was reduced in both eyes, denoted as '+'; no other significant abnormalities were observed, denoted as '-'. # ERG examination of patient Ⅲ-2 showed that under light-adapted conditions, the b-wave amplitude of the 0.01 ERG was reduced, the a-wave amplitude of the 3.0 ERG was markedly decreased, and in the flicker ERG, the P-wave latency was significantly prolonged with amplitude far below the normal range, denoted as '+'; no other significant abnormalities were observed, denoted as '-'. |
||||
2.2 术后1年随访
Ⅲ-1视力自0.2/0.3提至0.7/0.3,屈光由+0.75/+1.00 D降至+1.00/+0.50 D;Ⅲ-2视力由0.3/0.4升至0.9/1.0,屈光由+1.00/+1.25 D变为+1.88/+0.00 D,眼轴缩短0.5 mm/0.5 mm,未见人工晶状体移位或视网膜并发症。见表2。
|
项目 |
Ⅲ-1 |
Ⅲ-2 |
|
最佳矫正视力 |
0.7/0.3 |
0.9/1.0 |
|
屈光状态(等效球镜)/D |
OD: +1.00 DOS: +0.50 D |
OD: +1.88 DOS: +0.00 D |
|
眼轴长度/mm |
OD: 24.01OS: 23.95 |
OD: 23.76OS: 24.99 |
3. 讨论
本研究检查了1个先天性晶状体脱位的家系,发现3例患者携带了FBN1基因杂合突变,该变异导致FBN1基因第4588位碱基C被替换为T,导致第1530号氨基酸由精氨酸变成半胱氨酸,从而引起3例患者晶状体悬韧带的异常。本研究发现的c.4588C>T(p.Arg1530Cys)突变位于FBN1基因C端区域,与文献报道的C端突变(如exon 14的p.R545C)相比[2],本家系表现出更显著的表型异质性:成年患者出现主动脉根部扩张而儿童仅表现为晶状体脱位。这提示C端突变可能具有年龄依赖性的表型表达特征,与既往认为N端突变(84% EL发生率)更具眼部表型倾向的结论形成对比,同时在先证者中发现了来自正常家系成员的CACNA1F基因半合子突变,结合该患者ERG检查阳性结果,此患者可能为X连锁先天性静止性夜盲(X-linked incomplete congenital stationary night blindness, CSNB2)表型,但目前尚未发现明显的体征及视网膜改变。
据估计,全世界每5 000人中就有1人患有马方综合征,男女比例相同[7]。MFS是一种显性遗传性结缔组织疾病,主要以长骨过度生长、晶状体脱位和主动脉扩张为特征性表现,其中80%患者出现晶状体脱位[8]。1991年首次报道FBN1基因突变会导致MFS以来[9],陆续更新了MFS的诊断标准[10]。而最新的Ghent标准[2]加大了AO和EL在MFS诊断中的权重,再次强调了FBN1基因检测是诊断MFS的重要手段。但有典型的FBN1基因突变的年轻EL患者因年轻时没有心脏或主动脉的病变,使得EL和MFS难以区别[11]。Chandra等[1]发现最初诊断为EL的携带FBN1突变儿童经过20年的随访,有46.3%最终诊断为MFS。
纤维蛋白1是微原纤维的重要组成部分,存在于许多人体组织中,如肌腱、角膜、睫状体悬韧带、软骨、心血管系统等[12]。FBN1基因突变与许多遗传性疾病相关,如僵硬性皮肤综合征(stiff skin syndrome, SSKS; OMIM:184900),MFS( OMIM:154700),Acromicric发育不良(Acromicric dysplasia, ACMICD; OMIM:102370),MASS综合征(MASS syndrome, OMIM:604308),家族性晶状体异位(ectopia lentis, familial, ECTOL1; OMIM:129600),Weill-Marchesani综合征2型(Weill-Marchesani syndrome 2, dominant, WMS2; OMIM:608328)等[1]。在本研究中,患者均表现为双眼晶状体不同程度的脱位,仅在患者Ⅱ-1的全身检查中发现了主动脉根部瘤样扩张,其他患者均未出现主动脉的改变。虽然从家族史及样本例数上不能提供该基因位点的突变是该患者主动脉瘤样扩张的致病基因。其他2例患者除了晶状体脱位之外,没有典型的马方综合征相关体征,更符合EL的诊断标准。但是Ghent新标准排除了20岁以下患者的“孤立性EL”诊断,因为在此年龄阶段心血管系统尚未完成发育。与文献中表型更为典型的MFS家系相比,本研究中的家系展现出两个主要的不同点:既往报道的家系中,患者普遍出现了主动脉根部瘤样扩张这一MFS的典型心血管特征,而在本家系中,仅成年患者(Ⅱ-1)表现为主动脉根部扩张,两名儿童患者(Ⅲ-1和Ⅲ-2)在初次检查时心血管系统未见异常。文献中描述的患者多伴有蜘蛛指(趾)、扁平足等骨骼异常,而本研究中的所有患者,无论成人或儿童,均未观察到这些典型的马方综合征骨骼体征。Détaint等[13]学者通过纵向队列研究证实,FBN1基因致病变异介导的MFS患者中,AO的累积发病率与年龄呈显著正相关。基于此,针对20岁以下IEL患者,根据国际MFS诊疗共识(Ghent-2指南)需长期随访后再下定论。因此需要长期密切的随访才能明确诊断本家族性晶体脱位家系为MFS。在此家系中患者未发现眼部有中高度近视改变。尽管有研究指出,82.35%的MFS患者普遍存在小于−3 D的近视[14],但Konradsen等[15-16]的研究发现,存在EL的MFS患者的31只眼中有19只(61.29%)的近视度数小于−3 D,而46例无EL的MFS患者中有33例(71%)近视度数小于−3 D,说明小于−3 D的近视可能不是MFS的良好标志,且近视度数小于−3 D在普通人群中也相对常见。因此有学者基于Pentacam AXL系统参数,将眼轴长度/总角膜屈光力比值(axial length/total corneal refractive power ratio, AL/TCRP)作为关键预测变量,采用多变量Logistics回归分析构建诊断模型,发现参与者队列中模型的特征曲线下面积(area under curve, AUC)为0.816(95% CI 0.754~0.878),对照组AUC为0.818(95% CI 0.718~0.918),均优于传统近视阈值(<−3D)的单一标准(P<0.05),该模型可早期鉴别MFS与其他类型的先天性EL,从而降低严重眼部并发症的发生风险[17]。
在此家系中,我们还发现了CACNA1Fc.3854G>A(p.Arg1285His),半合子突变,但目前意义不明确。根据ERG检查结果,该患者可能存在视锥-视杆营养不良X连锁3型(cone-rod dystrophy, X-linked, 3, CORDX3; OMIM: 300476)[18]。X连锁视网膜病变在单基因视网膜疾病中占重要比例,其临床表型可分为进展型与静止型,且可独立发生或伴随全身综合征表现。此类疾病多呈X连锁隐性遗传,但部分疾病中女性携带者可出现表型外显,而表型外显可能误导为常染色体显性遗传模式,需结合分子检测明确遗传规律[19]。进行性CORD通常表现为中心视力进行性丧失、色觉障碍和畏光[20],是导致工作年龄人群及儿童失明的主要原因[21]。在CORD中,选择性评估视锥细胞反应的30 Hz闪烁光ERG潜伏期延迟,通常是疾病最早的ERG异常表现[18],在特定基因型CORD,如KCNV2相关视网膜病变,其ERG表现具有特征性及诊断特异性,需单独分析[22]。X连锁视网膜病变相关的CORD,眼底自发荧光检查可见中心凹旁环信号增强[23]。该家系中患者Ⅲ-2基因检测中发现了CACNA1F基因的突变,且该突变来自患者母亲,由于母亲无典型的视网膜病变且目前缺乏ERG资料,加上患者同样缺乏临床相关症状及体征,还需临床进一步随访明确诊断。术前CORD的明确诊断对术后并发症的评估至关重要。现有研究报道指出,视网膜色素变性(retinitis pigmentosa, RP)患者接受白内障手术时,术中并发症发生率显著高于普通人群[24]。Georgiou等[25]的一项对比研究表明,对于CORD患者白内障手术总体安全性良好,但术后黄斑囊样水肿(cystoid macular edema, CME)发生率较其他人群显著升高。本研究中的2例儿童患者(Ⅲ-1、Ⅲ-2)在接受玻璃体切割术+人工晶状体悬吊术后1年随访中,视力显著提高,屈光状态稳定,眼轴增长缓慢甚至略有回退(可能与术后屈光介质清晰度提高、测量误差或眼球发育个体差异有关),且未出现人工晶状体移位、视网膜脱离等严重并发症。这表明手术治疗对改善儿童EL患者的视觉功能具有积极意义。
儿童EL的手术时机需综合考虑视力发育关键期、弱视风险、晶状体脱位程度及是否合并其他眼部或全身异常。一般认为,若晶状体脱位导致显著屈光参差、难以矫正的散光或遮挡视轴,应尽早手术干预,以避免发生不可逆性弱视。本研究中2例患儿术前最佳矫正视力均低于0.5,且伴有弱视风险,因此选择在8岁和10岁时进行手术,术后配合弱视训练,视力恢复良好。值得注意的是,儿童眼球仍处于发育阶段,术后需密切随访眼轴变化、屈光状态及眼底情况,及时调整矫正方案。
此外,对于携带FBN1突变的EL患儿,即便初期无心血管异常,也应遵循Ghent-2指南建议,进行长期系统性随访,以排除MFS的潜在进展。本研究结果支持在严密监测下,对符合条件的儿童EL患者适时进行手术治疗,以最大程度改善视觉预后。
声明
本稿件在研究和论文撰写中未使用生成式人工智能,所有作者对内容的真实性、完整性和科学性负责。所有科学贡献和智力劳动均由所有作者共同完成。
利益冲突
所有作者均声明不存在利益冲突
开放获取声明
本文适用于知识共享许可协议(Creative Commons),允许第三方用户按照署名(BY)-非商业性使用(NC)-禁止演绎(ND)(CC BY-NC-ND)的方式共享,即允许第三方对本刊发表的文章进行复制、发行、展览、表演、放映、广播或通过信息网络向公众传播,但在这些过程中必须保留作者署名、仅限于非商业性目的、不得进行演绎创作。
基金
1. “天山英才”医药卫生领军人才(TSYC202401A030)。This work was supported by "Tianshan Yingcai" Leading Talent in Medicine and Health (TSYC202401A030).