
能量代谢重编程驱动糖尿病视网膜病变的研究进展

关键词
摘要
糖尿病视网膜病变(diabetic retinopathy, DR)是糖尿病最主要的致盲性微血管并发症,其发病机制的核心在于神经血管单元的能量代谢紊乱。近期研究证实,能量代谢重编程是驱动 DR 进展的关键枢纽,具体表现为高血糖诱导的糖酵解过度激活、线粒体功能障碍、乳酸穿梭系统破坏及脂质代谢异常。在高血糖环境下,视网膜细胞特别是血管内皮细胞和Müller细胞,糖酵解通量异常增加,导致葡萄糖中间代谢产物积累,激活氧化应激、炎症反应、细胞凋亡和血管损伤,促进血-视网膜屏障破坏和新生血管形成。高血糖导致线粒体电子传递链 (mitochondrial electron transport chain, ETC) 活性降低,氧化磷酸化(oxidative phosphorylation, OXPHOS)效率受损,ATP生成减少,同时活性氧(reactive oxygen species, ROS) 产生增加,引起线粒体DNA损伤和碎片化,进而损害视网膜血管、神经元和胶质细胞。Müller细胞和视网膜色素上皮(retinal pigment epithelium, RPE)细胞与光感受器之间的乳酸穿梭机制中断,导致光感受器能量供应不足和代谢产物清除障碍,引起功能丧失。乳酸积累也通过组蛋白乳酰化促进病理性血管生成和炎症反应。视网膜病理性新生血管内皮细胞对脂肪酸氧化(fatty acid oxidation,FAO)具有代谢偏好。此外,FAO受损可导致脂质氢过氧化物积累,诱发铁死亡,特别是RPE细胞损伤。因此,能量代谢重编程通过多途径作用驱动DR进展。深入理解这些机制有望为开发更有效、更精准的DR治疗策略提供理论依据和潜在靶点。
全文
文章亮点
1. 关键发现
• 能量代谢重编程是驱动糖尿病视网膜病变进展的核心枢纽,其介导的代谢紊乱是神经血管单元损伤与病理性新生血管形成的关键。
2. 已知与发现
• 高血糖诱导视网膜细胞出现糖酵解过度激活、线粒体功能障碍、乳酸穿梭系统破坏及脂质代谢异常,共同引发氧化应激、炎症、细胞死亡与血管损伤。
3. 意义与改变
• 精准靶向能量代谢重编程关键环节,有望开发出治疗糖尿病视网膜病变的新型代谢靶向干预策略。
糖尿病视网膜病变是糖尿病最普遍且严重的微血管并发症,是全球工作年龄人口视力损伤和失明的主要原因[1]。DR的复杂病理过程围绕着视网膜神经血管单元(neurovascular unit, NVU)的损伤展开 。NVU是一个高度整合的结构,由血管内皮细胞、周细胞、神经元、胶质细胞(如Müller细胞)和视网膜色素上皮(retinal pigment epithelium, RPE)细胞紧密耦合而成,其功能和代谢的协同是维持视网膜健康的关键。
DR 临床上分为早期非增殖性糖尿病视网膜病变 (nonproliferative diabetic retinopathy, NPDR) 和晚期增殖性糖尿病视网膜病变 (proliferative diabetic retinopathy, PDR)。在NPDR阶段,主要的病理特征包括微动脉瘤、视网膜内出血、硬性渗出以及血管闭塞性无灌注区的形成[2]。在这一阶段,高血糖诱导的NVU细胞(特别是周细胞、内皮细胞和神经元)的能量代谢紊乱是损伤的核心。在PDR阶段,随着疾病进展,缺氧成为主要驱动力,影响内皮细胞代谢重编程,最终导致病理性新生血管的形成[2]。在DR复杂的病理进程中,能量代谢重编程的重要性日益凸显。它不仅是DR病理生理的伴随现象,更是驱动疾病进展,从早期视网膜损伤到晚期严重病变的核心机制。高糖环境下,NVU经历深刻的能量代谢模式转变[3]。这种重编程涉及线粒体功能、糖酵解途径、乳酸代谢和脂质代谢的改变。因此,理解并干预这种异常的能量代谢重编程,对于开发更有效、更精准的DR治疗策略至关重要。
1. DR背景下的能量代谢重编程
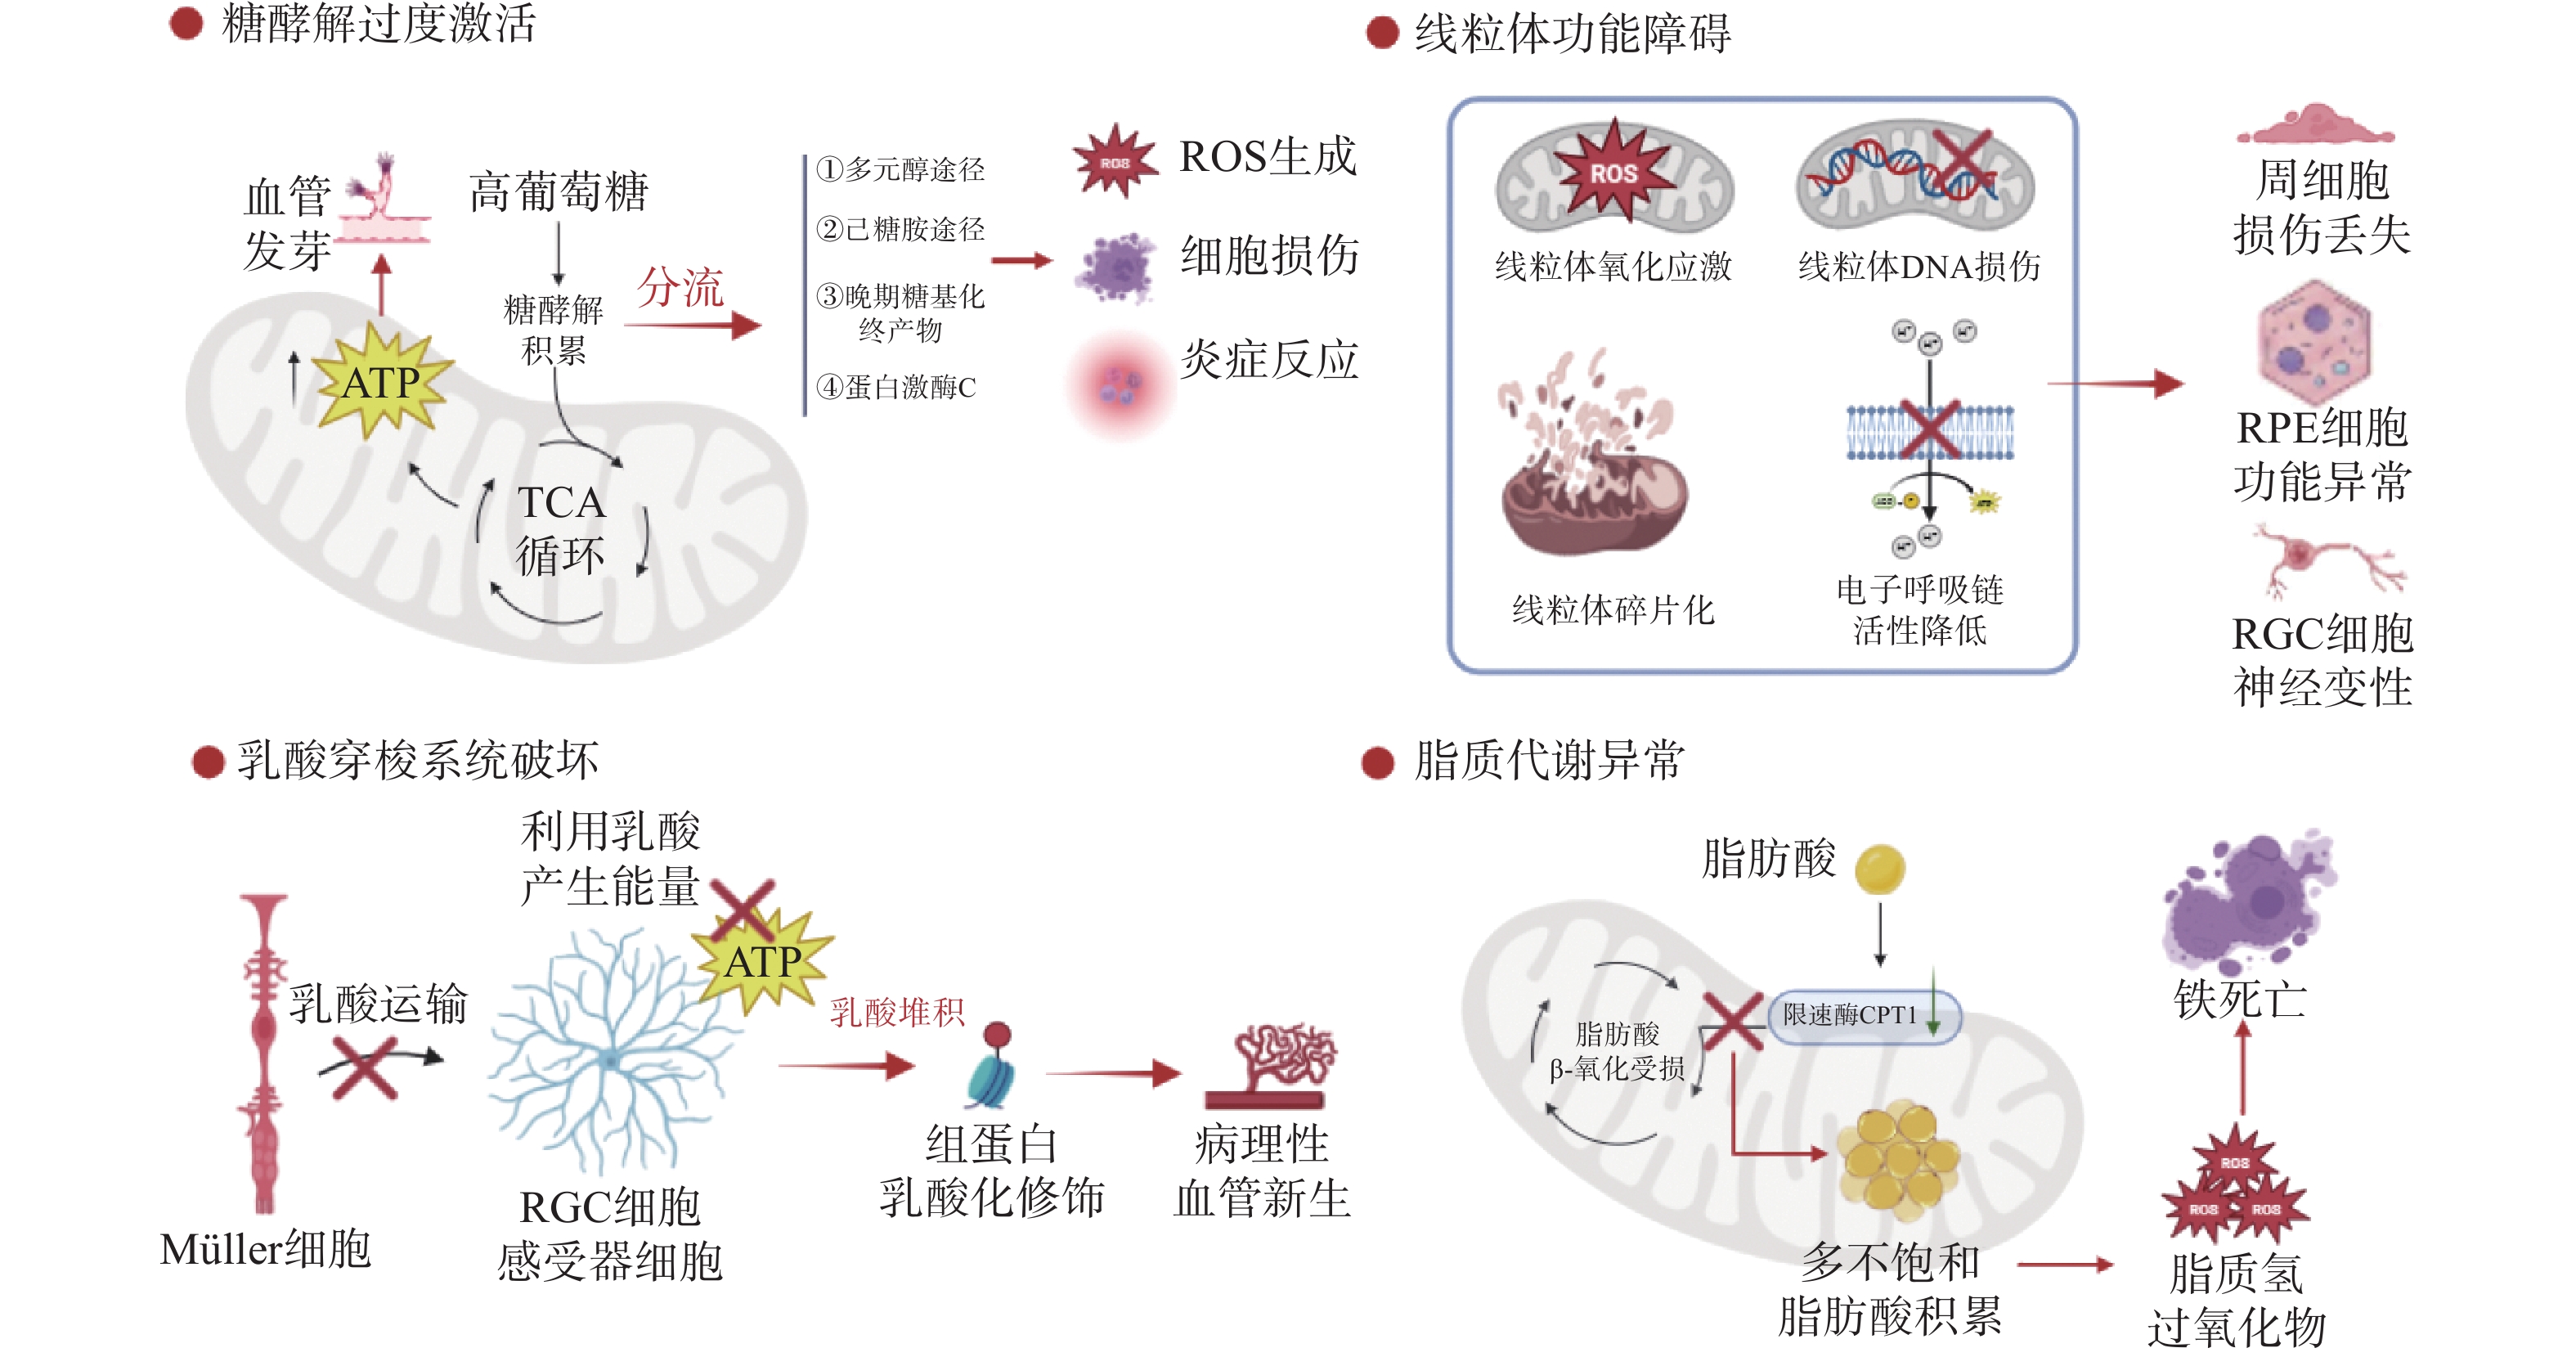
能量代谢重编程是指细胞为了适应内部需求或外部环境变化,而对核心代谢网络进行的主动性、系统性的重塑过程[4]。在DR的背景下,能量代谢重编程提供了一个统一的理论框架,能够将上游的高血糖始动因素与下游看似孤立的多个病理通路有机地联系起来,包括氧化应激、炎症、细胞凋亡和血管病变等。持续的高糖环境作为一种强烈的代谢应激,迫使NVU中的各类细胞进行能量代谢重编程以求生存。这种重编程在早期可能是一种适应性反应,但随着病程的进展,逐渐转变为驱动DR病理演进的核心引擎,本综述将其归纳为糖酵解过度激活、线粒体功能障碍、乳酸穿梭系统破坏、脂质代谢异常四种类型(图1)。
1.1 糖酵解过度激活
在生理条件下,糖酵解是葡萄糖分解和能量生成所必需的代谢途径。生理状态下,视锥细胞依赖 RPE 运输的葡萄糖进行即时糖酵解,以满足光感受器外节膜盘更新所需的生物大分子合成原料,以及快速响应视觉功能的即时能量需求[5];内皮细胞通过持续糖酵解快速生成 ATP 以维持血-视网膜屏障的紧密连接功能[6];Müller 细胞则借助糖酵解参与谷氨酸-谷氨酰胺循环,并调控代谢底物分配[7]。
高血糖早期通过代偿性地提高糖酵解速率,满足NVU增加的能量需求,以维持视网膜血-视网膜屏障的正常功能。然而,在慢性高糖的持续作用下,糖酵解的通量异常加剧,这种代偿机制很快被超过,导致大量积累的葡萄糖中间代谢物被“分流”至其他破坏性代谢途径,从而引发氧化应激、炎症反应和细胞损伤,成为驱动 DR 病理演进的核心机制。分流途径包括以下4种:1)多元醇途径 (polyol pathway, PP),过量的葡萄糖被醛糖还原酶(aldose reductase, AR)转化为山梨醇,并大量消耗NADPH[8]。NADPH通过维持GSH水平来防御氧化应激,其耗竭削弱了视网膜毛细血管周细胞和内皮细胞的抗氧化能力[9]。相反,AR抑制剂可以有效阻止一系列DR视网膜血管异常,包括补体激活、血管周细胞和内皮细胞凋亡以及无细胞毛细血管的形成[10]。因此,多元醇途径分流导致的氧化应激是启动早期微血管损伤的关键驱动力。2)己糖胺途径(hexosamine biosynthesis pathway, HBP)将葡萄糖转化为UDP-GlcNAc,后者作为底物,参与蛋白质的 O-GlcNAc糖基化修饰[11]。O-GlcNAc修饰是HBP驱动炎症的关键。高糖下,核因子 κB p65 亚基(nuclear factor kappa-light-chain-enhancer of activated B cells p65 subunit, NF-κB p65)亚基Thr352位点发生O-GlcNAc修饰,此修饰通过阻碍其与IκB的相互作用,促使NF-κB持续入核。核内NF-κB的持续激活进而上调白细胞介素 - 2(interleukin-2, IL-2)、血管细胞黏附分子 - 1(vascular cell adhesion molecule-1, VCAM-1)等炎症因子表达,驱动慢性炎症[12]。此外,HBP激活会抑制胰岛素/Akt信号通路的神经保护作用,从而增加视网膜神经元细胞的死亡[13]。3)晚期糖基化终产物(advanced glycation end-products, AGEs)由糖酵解中间产物(如甘油醛 - 3 - 磷酸和磷酸二羟丙酮)与生物大分子非酶糖基化形成[14]。AGEs在视网膜血管细胞、神经元和胶质细胞等视网膜细胞中积累后,通过结合晚期糖基化终产物受体(receptor for advanced glycation end products, RAGE)激活下游信号,引发氧化应激、炎症与血管损伤,最终促进血管通透性增加和细胞外基质异常重塑[15]。4)蛋白激酶C(protein kinase C, PKC)激活,DHAP和GA3P可转化为二酰甘油(diacylglycerol, DAG),激活PKC家族[16]。PKC的激活驱动了VEGF与RAGE的表达,从而促进了DR中的氧化应激、炎症与血管损伤等核心病理进程[17]。
在PDR阶段,视网膜血管内皮细胞会经历显著的能量代谢重编程,进一步提高糖酵解速率,驱动新生血管形成。血管内皮生长因子(vascular endothelial growth factor, VEGF)等促血管生成刺激驱动这种重编程,上调葡萄糖转运蛋白1(glucose transporter 1,GLUT1)的表达,促进葡萄糖摄取,并增加6 - 磷酸果糖 - 2 - 激酶 / 果糖 - 2,6 - 二磷酸酶 3(6-phosphofructo-2-kinase/fructose-2,6-bisphosphatase 3, PFKFB3)等关键糖酵解酶的表达,从而增强糖酵解能力。PFKFB3是内皮细胞糖酵解的关键调节因子[18],催化果糖-2,6-二磷酸的合成增加糖酵解通量,并促进尖端细胞表型,从而驱动出芽性血管生成[19]。同时,糖酵解的增加能够导致乳酸升高,也会反过来促进VEGF表达[20],形成放大回路。因此,糖酵解代谢变化直接驱动血管内皮细胞释放促血管生成信号。
1.2 线粒体功能障碍
正常视网膜的高能量需求高度依赖线粒体OXPHOS。相比视锥细胞,视杆细胞主要通过高效的线粒体呼吸来满足其生存与功能需求[21];视网膜神经节细胞(retinal ganglion cells, RGCs)需通过线粒体的轴突运输,为远端突触提供能量[22]; RPE细胞约 95% 的 ATP 来自 OXPHOS,同时依赖线粒体功能维持感光细胞外节吞噬与代谢[7]。
线粒体功能障碍是DR病理发生、发展中核心的事件。高血糖早期会诱导线粒体 ETC 活性降低,OXPHOS 效率显著受损,直接导致 ATP 生成减少,因此糖酵解代偿性增加[23]。随着糖酵解的通量异常加剧,糖酵解分流的破坏性代谢途径促进氧化应激和炎症反应,能够加剧线粒体功能障碍。视网膜由于其极高的代谢需求和丰富的线粒体含量,本身就对氧化应激高度敏感。在高血糖条件下,这种敏感性被利用,线粒体活性氧(reactive oxygen species, ROS)产生增加,导致线粒体膜电位异常、线粒体DNA损伤和线粒体碎片化,进一步引起视网膜内血管、神经元和胶质细胞的累积性损伤[1]。慢性高糖代谢超负荷加上先前存在的线粒体功能障碍和受损的抗氧化防御机制,形成了一个有害的ROS生成“恶性循环”,进一步加剧了线粒体损伤并导致广泛的视网膜细胞损伤,包括周细胞、RGCs和RPE细胞等[24-25]。
周细胞丢失是DR的早期病理特征,与线粒体功能障碍密切相关。与高度依赖糖酵解的内皮细胞不同,研究表明周细胞在能量代谢上更倾向于依赖线粒体的OXPHOS和脂肪酸β-氧化。与内皮细胞相比,周细胞中编码线粒体丙酮酸代谢和脂肪酸β-氧化的关键酶表达水平更高[26]。这种对线粒体代谢的偏好,使其在面对高糖冲击时,线粒体更容易不堪重负,产生大量的氧化应激,从而对高糖损伤表现出更高的敏感性。线粒体功能障碍是周细胞损伤和丢失的一个重要机制。
RGC 功能异常及轴突损伤也是 DR 重要的病理特征。在高糖环境下,RGCs的线粒体发生退行性改变,表现为线粒体肿胀、嵴断裂消失和自噬体增多[27]。RGCs拥有较长的轴突,其末端突触远离细胞体,对能量供应的要求极高[28]。线粒体不仅在细胞体中产生ATP,还必须沿着微管构成的轨道被运输到轴突和突触末端,以满足局部的高能量需求[29]。在DR中,线粒体功能障碍不仅意味着能量生产的减少,更重要的是,它破坏了依赖于ATP和健康微管的轴突运输系统[30-31]。DR背景下,严重能量危机直接导致RGC突触功能障碍、突触丢失和轴突的逆行性变性。
RPE细胞是富含线粒体的一层紧密排列的单层细胞,紧贴光感受器,在视觉功能中扮演着不可或缺的角色。在DR中,RPE细胞的线粒体稳态遭到严重破坏。其中一个核心机制是线粒体自噬的受损。线粒体自噬是细胞内一种选择性的自噬过程,专门用于识别并清除老化或损伤的线粒体,是维持线粒体网络健康和功能正常的“质量控制”系统[32]。研究发现,在高糖条件下,RPE细胞的线粒体自噬过程受到抑制,效率降低[33],意味着功能失常的线粒体无法被及时清除,从而在细胞内大量堆积。同时,RPE细胞线粒体功能障碍也直接影响了其对光感受器外节的吞噬和脂质代谢能力,与脂质代谢异常导致的铁死亡紧密关联[34]。
1.3 乳酸穿梭系统破坏
光感受器自身的糖酵解能力相对有限,无法独立满足如此巨大的能量消耗需求[35]。因此,它们的生存和正常功能高度依赖于一个精密的代谢生态系统,特别是与周围的Müller细胞和RPE细胞之间形成的紧密代谢耦合[36]。在这个复杂且高效的能量网络中,乳酸穿梭机制扮演着尤为关键的角色。Müller 胶质细胞是视网膜内乳酸的重要生产者。光感受器和视网膜内神经元随后通过单羧酸转运蛋白摄取这些Müller胶质细胞来源的乳酸,并将其氧化为丙酮酸,丙酮酸进入三羧酸循环以高效产生ATP[37]。RPE细胞在介导葡萄糖从脉络膜循环转运至感光细胞,并随后清除视网膜下腔的乳酸方面发挥着关键作用[38]。这种乳酸穿梭机制是视网膜为了适应其高能耗和特殊结构而演化出的核心适应性机制。
然而,在DR中这个至关重要的代谢耦合网络被彻底摧毁。当Müller细胞和RPE细胞在高血糖诱导的氧化应激和线粒体功能障碍下,这种穿梭机制便会中断[39]。光感受器因此失去了稳定的外源性能量补充,同时自身产生的代谢产物也无法被有效清除,最终导致其功能丧失和凋亡,直接表现为患者视力的下降。
同时,乳酸也正日益被认为是重要的信号分子,特别是组蛋白乳酰化,直接调控基因表观遗传学并参与多种DR相关病理过程。视网膜中的乳酸积累在视网膜病变期间诱导新生血管内皮细胞的组蛋白乳酰化(如H3K9和H3K18)[40]。这些乳酰化的组蛋白富集在血管生成相关基因的启动子区域。乳酸介导的组蛋白乳酰化可驱动脂肪量和肥胖相关蛋白(fat mass and obesity-associated protein, FTO)的上调,进而促进DR中内皮细胞周期进展、尖端细胞形成、血管生成和微血管渗漏,形成病理性血管生成的正反馈循环[41]。此外,缺氧驱动的乳酸对小胶质细胞中转录因子YY1的修饰已被证明可促进成纤维细胞生长因子 2(fibroblast growth factor 2, FGF2)表达,从而驱动缺氧诱导的视网膜新生血管形成[42]。
1.4 脂质代谢异常
视网膜需要替代燃料来源以满足其巨大的能量需求。脂肪酸作为主要的能量储存化合物,能够被高效氧化产生能量。在DR背景下,这种代谢能力是视网膜应对不同能量状态的适应性机制[43]。棕榈酸已被证明在离体小鼠视网膜中直接增加耗氧率,反映了其在线粒体呼吸中的利用[44]。此外,线粒体脂肪酸β-氧化在各种视网膜细胞类型中都存在且活跃,包括光感受器和神经节细胞[45]。RPE细胞发挥着独特而关键的作用:它们吞噬脱落的光感受器外节,这些外节是脂肪酸的丰富来源。RPE细胞随后可以代谢这些脂肪酸以产生酮体(例如β-羟基丁酸),转运到其他视网膜细胞并用作能量底物[46]。
人类和鼠类视网膜病变样本中,均存在脂肪酸氧化(fatty acid oxidation, FAO)代谢物的积累[47]。在糖尿病鼠模型中,FAO途径中的关键酶表达及活性均发生改变。单细胞研究显示,PDR特征性病理性新生血管簇表现出独特的FAO代谢途径特征和FAO酶的高表达[47]。此外,肉碱棕榈酰转移酶1(carnitine palmitoyl transferase 1, CPT1),作为促进长链脂肪酸转运到线粒体进行脂肪酸β-氧化的限速酶,在糖尿病条件下其活性及表达均受损[48]。CPT1活性的降低直接导致β-氧化的受损。其他β-氧化酶,如中链酰辅酶 A脱氢酶(medium-chain Acyl-CoA dehydrogenase, ACADM)和极长链酰辅酶A脱氢酶(very long-chain Acyl-CoA dehydrogenase, ACADVL),在糖尿病鼠模型中也表现出昼夜节律表达模式的改变[49],表明不同脂肪酸链长的代谢产物在DR背景下可能存在广泛失调。
FAO异常能够导致脂质氢过氧化物积累,引起一种独特的铁依赖性细胞死亡形式(铁死亡)[50]。高血糖条件通过升高脂质过氧化物和游离铁水平,同时抑制谷胱甘肽过氧化物酶 4(glutathione peroxidase 4, GPx4)等关键抗氧化酶的活性,从而加剧RPE细胞铁死亡[51]。另一方面,高糖促进RPE 细胞中脂酰辅酶 A 合成酶 4(Acyl-CoA synthetase 4, ACSL4)积累,也能进一步促进脂质过氧化与 RPE 细胞铁死亡[52]。脂质过氧化依赖的铁死亡已成为导致DR中视网膜细胞损伤的关键和特定机制,特别是RPE细胞。
2. 总结和展望
综上所述,DR中能量代谢重编程是一个高度整合的病理过程,其中各个代谢途径和调节机制相互交织,共同推动疾病进展。高糖是始动因素,驱动糖酵解过度激活,其有害分流产物导致氧化应激和炎症,加剧线粒体功能障碍。受损的线粒体加剧ROS生成,并削弱脂肪酸氧化,促使视网膜细胞铁死亡发生。同时,糖酵解产生的乳酸破坏乳酸穿梭系统,并通过乳酰化驱动病理性新生血管的形成。深入理解这些复杂的代谢通路和交叉机制,是开发更精准治疗策略的关键。
然而,该领域仍面临关键挑战。如何解决不同细胞类型的代谢异质性,以及如何在疾病的不同发展阶段进行时相特异性干预的挑战。鉴于此,未来研究应聚焦调控核心代谢限速酶和开发靶向性治疗药物,例如,PFKFB3 细胞特异性抑制剂以及调控 FAO 限速酶 CPT1 活性的药物等。同时,DR的干预策略将趋向于多模态结合,超越单一靶点。探索靶向“代谢靶点 + VEGF” 联合治疗方案,并结合线粒体功能和乳酸穿梭系统修复策略,进一步提升 DR 治疗的精准性与有效性。
声明
在论文撰写中无使用生成式人工智能,所有作者对内容的真实性、完整性和科学性负责。所有科学贡献和智力劳动均由所有作者共同完成。
利益冲突
所有作者均声明不存在利益冲突。
开放获取声明
本文适用于知识共享许可协议(Creative Commons),允许第三方用户按照署名(BY)-非商业性使用(NC)-禁止演绎(ND)(CC BY-NC-ND)的方式共享,即允许第三方对本刊发表的文章进行复制、发行、展览、表演、放映、广播或通过信息网络向公众传播,但在这些过程中必须保留作者署名、仅限于非商业性目的、不得进行演绎创作。
基金
1. 江苏省大学生创新训练计划 (S202510312095);江苏省研究生科研与实践创新计划(JX10414318)。This work was supported by the Research and Innovation Program for College Graduates of Jiangsu Province (S202510312095) and the Postgraduate Research & Practice Innovation Program of Jiangsu Province (JX10414318).